Intermediates of forming transition metal dichalcogenide heterostructures revealed by machine learning simulations
机器学习模拟揭示 TMD 异质结的生长中间体:SMMS 中间相既是 alloying 污染的起点,也是低 Schottky barrier 的接触电极
Nature Communications · Received: 10 November 2024 · Accepted: 11 February 2026 · Published online: 23 February 2026 · doi:10.1038/s41467-026-69977-x
📌 核心要点
- 用约 26000 条 DFT 数据训练 NequIP 等变图神经网络势,接入 MD(MLP-MD),首次在原子尺度模拟 MoS2/WS2 van der Waals heterostructure 的两步气相生长。
- 裸露金属单层在 TMD 表面极不稳定:单个 Mo 在 1100 K 下几十皮秒内沉入 S 层之下,形成高稳定性 SMMS(M = Mo 或 W),DFT 给出每个 Mo 原子 1.45 至 2.08 eV 的能量释放。
- alloying 来自 SMMS 内部上下金属层的原子互换:均匀混合的 S(Mo0.5W0.5)(W0.5Mo0.5)S 比未合金化结构低约 11.3 meV/atom,其中组态熵贡献 9.0 meV/atom;300 K 下交换被动力学冻结。
- 要长出无 alloying 的异质结,关键是阻止裸金属原子嵌入:Mo-S 团簇不下沉且表面迁移更快,与 MOCVD 中硫源与钼源 70:1 到 11111:1 的富硫条件自洽。
- 意外收获:SMoMoS 与 SMMS 均为金属性,与 MoS2 形成 p-type Schottky 接触,SBH 仅 0.55 与 0.69 eV 且 Fermi level pinning 明显减弱,是 MoS2 FET 电极候选。
概览:为什么中间体决定异质结的成败
二维 TMD 因为半导体带隙、高载流子迁移率和易于层间堆叠而被广泛研究,把 pristine TMD 单层组装成 van der Waals heterostructure(vdWH)还能拓展其在微电子与光电子中的用途。但真正做成 wafer 尺度长期卡在两点:尺寸上不去,以及层间强烈的 alloying 倾向。机械转移界面锐利却难以覆盖晶圆尺寸,CVD 能长单层却在异质堆叠时容易混层。
Zhou 等人在 Nature 报道的两步气相沉积给出了厘米级 WS2/MoS2/NbSe2/PtTe2 四层堆叠:先在 sapphire 上沉积 W 膜并在 900 °C 硫化得到 WS2,再磁控溅射 Mo 膜并在 800 °C 硫化得到 MoS2,随后 Nb 在 700 °C 硒化为 NbSe2,最后 PtTe2 在 350 °C 生长,温度由高到低。他们提出的图像是金属原子膜平铺包覆在已有 TMD 表面。本文的模拟结论恰恰相反:裸金属单层在 TMD 表面高度不稳定,会自发沉入硫层之下形成 SMMS 中间相,而合金污染正是从这里开始的。
实验端:参数空间过大
两步气相沉积涉及温度序列、溅射功率、硫分压与残留硫等多重变量,试错成本高,难以判断界面是否真的干净,也看不到中间体的寿命。
模拟端:精度与规模不可兼得
生长过程同时涉及金属键、共价键、Mo-S 键的共价与离子混合特征以及层间 van der Waals 力。DFT 能描述这些键合但规模受限,经典 MD 无法处理化学键重组,只有少数 MLP 能胜任。
一句话结论:想要不 alloying,就必须阻止裸金属原子嵌入已有 TMD 层;而一旦嵌入形成 SMMS,它既是界面污染的源头,也是低阻接触电极的入口。
作者依次回答四个问题:MLP 能否覆盖 Mo、W、S 的复杂能量景观;金属原子在同种衬底上形成哪种中间结构;在异种衬底上 Mo 与 W 如何互换;硫化如何把中间相转成双层 TMD 以及工艺上如何避免它。
MLP 势函数的构建与 DFT 验证
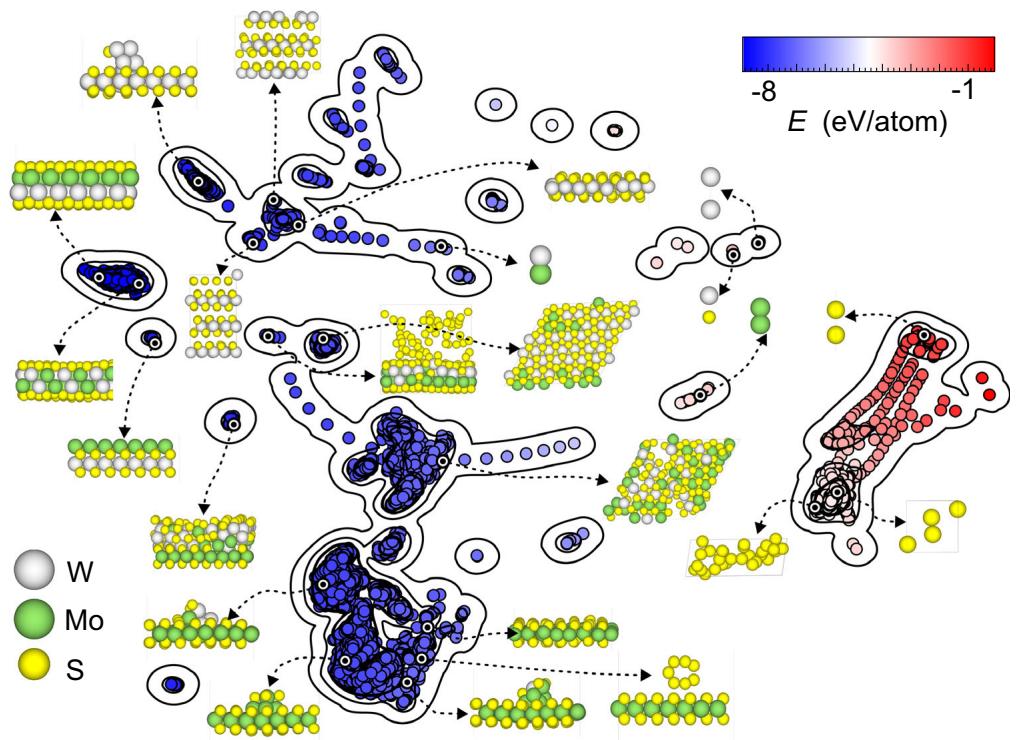
训练集从 on-the-fly 机器学习 MD 出发,经多轮迭代补样,最终约 26000 条 DFT 数据,覆盖 TMD 层、MoS2/WS2 vdWH、同质与异质金属团簇、S 团簇、多种 MoWS alloy 构型与生长中间结构,并纳入 Se 体系为后续拓展留口。
网络采用 NequIP 框架的 E(3)-equivariant graph neural network,12 个径向基、最大角动量 2、5 层图卷积、截断半径 6 Å,能量与力的均方误差等权,初始学习率 0.005、迭代微调降到 1e-4,输出层加 r0 = 1.8 Å 的常数排斥项以保证长时间 MD 稳定。DFT 端用 VASP 6.3.0,PBE-GGA 加 DFT-D3(Becke-Johnson) 色散修正,截断 500 eV,自洽收敛 1e-5 eV,自旋极化,能带用 HSE06 杂化泛函。
精度是否足以描述生长
能量预测的 RMSE 为 10.6 meV/atom,原子力的 RMSE 为 151 meV/Å,都明显小于典型 MoS2 生长温度约 800 °C 下的热能量 kT 约 90 meV。按结构形成能分箱的误差分析说明,模型不仅对低能稳定构型准确,对生长过程涉及的高能态同样可靠。关键构型的相对稳定性被逐项核对:MD 直接沉积得到的嵌入结构与人工构建并优化的 SMMS,两者能量差 DFT 为 0.080 eV、MLP 为 0.068 eV;SMoWS 体系分别为 0.090 eV 与 0.077 eV。
生长能力盲测:把 Mo、W、S 按 1:1:4 随机混合,在 1500 K 到 900 K 之间退火 2 ns,体系自发长出有序的 TMD 层,并同时出现 1H 与 1T 相,证明该 MLP 能处理真实生长中的复杂层状成核行为。
MD 端使用 LAMMPS,NVT 系综配 Nosé-Hoover chain 恒温器,时间步长 1 fs;衬底用理想 Morse 壁只提供机械支撑,不引入虚假界面化学。金属沉积用 4√3×7 超胞、900 K 对应预热阶段,硫化在 1100 K 与实验约 1073 K 对应,共沉积生长第二层用更大的 6√3×8 超胞。所有关键定性结论都在三个不同随机速度种子的独立模拟中重复确认。
同种衬底上的沉积:SMoMoS 是最可能的中间相
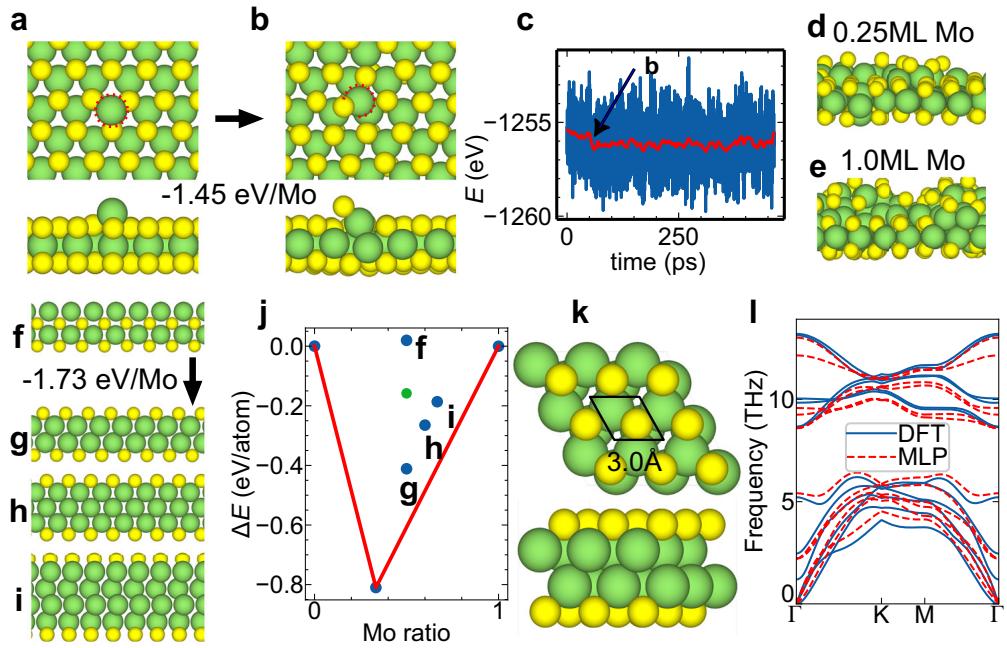
在考察异质结之前,模型先成功模拟了 MoS2 双层的两步气相生长。单个 Mo 原子吸附在 MoS2 表面并不稳定,在典型生长温度 1100 K 下几十皮秒内就沉到 S 原子层之下,DFT 计算确认这一嵌入过程释放 1.45 eV。能量曲线在约 50 ps 处出现明显下降,正对应嵌入事件。这也提醒单原子催化研究中金属原子的真实构型需要谨慎对待。
随后按 0.12 eV 动能把 Mo 连续溅射到 MoS2 层上(900 K,沉积到 0.25 与 1.0 ML)。整个过程中没有 Mo 停留在表面形成 MoSMoS,全部自发嵌入;把入射动能提高到 1 eV 甚至 5 eV 结果不变,说明该行为对动能不敏感。
热力学与动力学稳定性
DFT 显示从 MoSMoS 转变为 SMoMoS 时每个 Mo 原子能量下降 1.73 eV,热力学驱动力很强。在 MoS 化合物的形成能凸包上,MoS2 能量最低,SMoMoS 高出凸包 196 meV/atom,但比 MatHub-2d 数据库中同成分结构的形成能低 253 meV/atom;更富 Mo 的 SMo3S 与 SMo4S 分别高出 221 与 218 meV/atom。因此当沉积量约为 1 ML 时,SMoMoS 是最可能出现的中间相。SMoMoS 的声子谱没有虚频,MLP 与 DFT 的声子色散吻合良好,长时间 MLP-MD 也确认其动力学稳定。
DFT 独立验证
真空沉积的单 Mo 原子嵌入时间约 700 fs,而表面吸附原子约需 50 ps;形成的 SMoMoS 在约 10 ps 的 AIMD 中保持稳定。
为什么这一步重要
同种衬底不存在元素互混,因此把裸原子嵌入这一行为单独剥离,为异质衬底上的 alloying 分析提供基准构型与能量参照。
📌 本节要点
- 裸 Mo 原子在 MoS2 表面不形成 MoSMoS,而是全部嵌入,优先形成 SMoMoS。
- SMoMoS 高出凸包但低于同成分数据库结构,声子无虚频,属于可长期存在的亚稳中间体。
- 嵌入行为对入射动能不敏感,说明它由热力学而非溅射能量驱动。
异质衬底上的沉积与 alloying:SMMS 如何把界面搅混
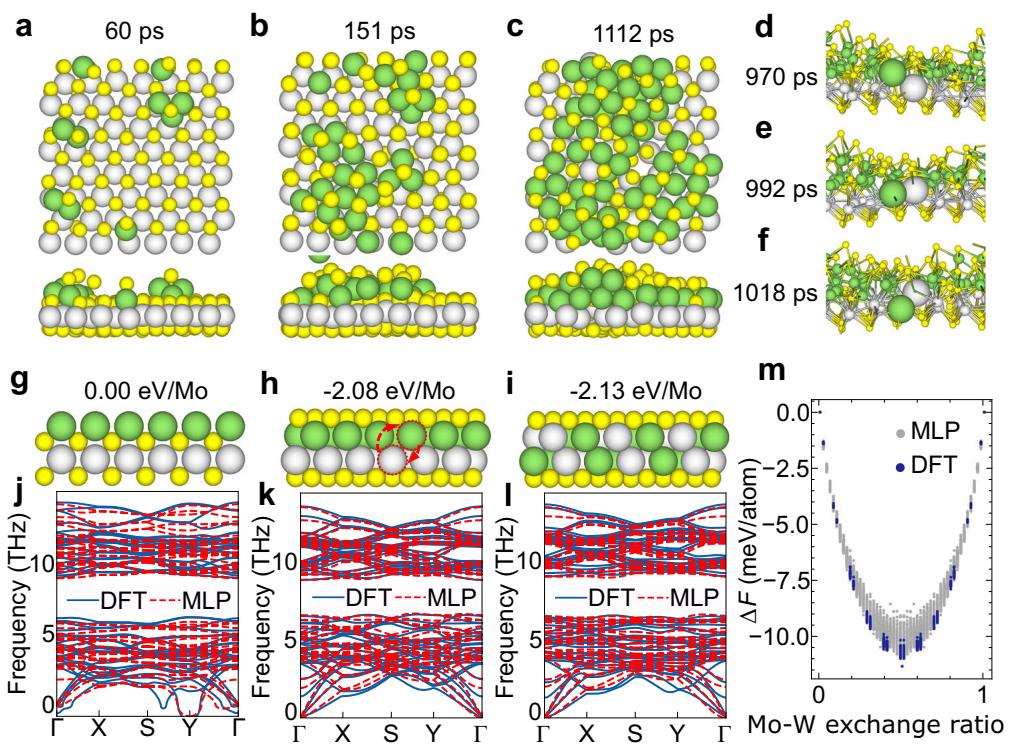
按两步气相沉积的流程,把 Mo 原子连续沉积到 WS2 单层上即可形成 MoS2/WS2 vdWH。0.06 ns、0.15 ns 与 1.1 ns 的快照显示,Mo 并不停留在 WS2 表面,而是嵌入到 WS2 单层内部。更关键的是,SMoWS 中间层中的 Mo 与 W 会发生位置互换,从而产生合金化。MoS2 与 WS2 的晶格常数几乎相同(失配约 1%),两种金属的行为因此高度相似。
能量、声子与自由能三重证据
WS2 表面上的裸 Mo 单层在能量上明显不如嵌入构型。人工构建的 SMoWS 结构比 MD 直接得到的嵌入结构低 0.090 eV/atom,但其声子谱存在虚频,属于不稳定构型;相反,Mo 完全沉入 WS2 顶层 S 之下形成的 SMoWS 每个 Mo 原子释放 2.08 eV,且与合金化后的 SMMS 一样在整个布里渊区没有虚频,长时间 MLP-MD 也确认 SMMS 稳定。
为定量判断 alloying 的热力学倾向,作者定义包含混合熵的自由能变化 ΔF = [E − ESMoWS − TΔS]/N,其中 T 取 300 K,ΔS 为 Mo/W 合金化的混合熵。在 7×7 SMMS 超胞中随机交换上下两层金属原子并优化后得到:当两种金属原子均匀分布在上下两层时自由能最低,S(Mo0.5W0.5)(W0.5Mo0.5)S 比未合金化的 SMoWS 低约 11.3 meV/atom,其中组态熵贡献 9.0 meV/atom,其余来自合金结构缓解了上下不对称造成的应力。此外弛豫后的 SMMS 晶格常数比单层 WS2 小约 5%,随着足够多的 Mo 嵌入 WS2 基底,应力不断累积,可能使下层金属-硫层开裂,进而加速 Mo 与 W 的交换。
低温窗口:动力学冻结
- 300 K 下连续 4.5 ns 轨迹中,Mo 仍会嵌入形成 SMoWS,但没有发生任何 Mo-W 交换。
- 这说明 alloying 在低温被动力学抑制,实验中的低温步骤因此能保持界面相对干净。
对实验图像的修正
- 实验假设的关键中间体是 WS2 表面的 Mo 原子单层,但模拟显示该层高度不稳定,热退火即可转为 SMoWS。
- 因此实验观察到的干净界面必须由动力学或环境因素阻止裸金属中间体的形成。
机制小结:alloying 不是发生在气相或表面吸附阶段,而是发生在金属原子已经嵌入之后的 SMMS 内部;决定污染程度的是交换反应能否被激活,而不是金属原子是否落在表面上。
硫化转变:中间相决定最终是干净界面还是合金界面
第二个问题是:S 继续沉积到 SMoMoS 与合金化 SMMS 上会发生什么。对 SMoMoS,结构起初非常稳定,531 ps 后 S 穿透中间层并把部分 Mo 拉到表面,逐步形成 MoS2 双层;Mo-S 键数目在 700 到 1000 ps 之间急剧增加,约 1.2 ns 后饱和,双层完全成形。
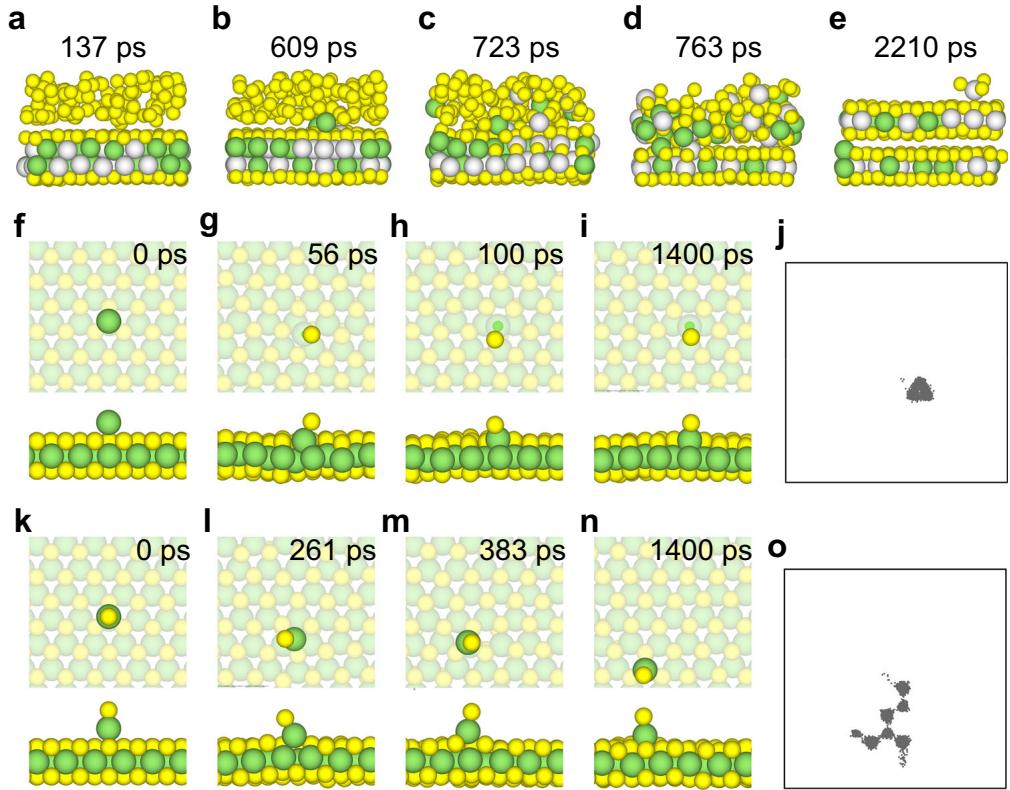
对合金化 SMMS 做同样操作,结构起初同样稳定,608 ps 后 S 穿透并把上层金属原子拉出,但它不区分 Mo 与 W,而是把两种原子一起拉向表面。结果不是清晰的 MoS2/WS2 vdWH,而是 MoxW1-xS2/Mo1-xWxS2 的合金异质结。反过来,如果中间相停留在未交换的 SMoWS,模拟显示上层 Mo 会脱离结构,S 迅速占据 Mo 原来的位置,从而有效阻止下层 W 被抽取,硫化后在上方形成非合金的 MoS2 层。这为实验中观察到的无 alloying 生长提供了原子尺度解释:真正的分水岭在于 SMMS 是否形成,靠后续硫化来修正已经来不及。
共沉积外延与 1T 到 1H 的相变
作为对照,作者共沉积 Mo 与 S,在 1100 K 下模拟第二层 MoS2 在 MoS2 与 WS2 上的同质与异质外延。以三角形 1H-MoS2 晶核起步,516 ps 内沉积完一层所需原子;早期生长前沿呈 1T 相特征,2 ns 后第二层基本完成,1T 相逐渐消失,即随生长从 1T 转向更稳定的 1H 并伴随缺陷愈合。在 WS2 衬底上过程类似。
抑制嵌入的策略:富硫与 Mo-S 团簇
既然裸金属原子嵌入是污染的起点,抑制它就成为工艺核心。单个 Mo 原子一旦沉入 MoS2 就被牢牢固定,1.4 ns 内没有任何表面扩散,xy 平面轨迹投影显示它始终被钉扎在初始位置。但只要 Mo 先与一个 S 成键,MoS1 就停留在表面不再下沉,并能在相邻 Mo 顶位之间缓慢扩散,约每 200 ps 移动一步。随着 S 比例升高到 MoS2 与 MoS3,表面迁移率逐步增强且始终不嵌入。结论是:提供过量 S 是阻止裸金属原子下沉及后续交换的关键。
在 WS2 衬底上行为相似;降到 900 K 后单个 Mo 仍快速嵌入,MoS 与 MoS2 团簇迁移变慢,MoS3 仍保持稳定与可迁移。AIMD 在 1100 K 下 10 ps 的独立模拟给出一致趋势。富硫结构更快的表面扩散还有额外好处:有利于成核与岛合并,加速缺陷愈合。
与实验参数的自洽:MOCVD 生长 MoS2 与 WS2 时硫源与钼源比例远高于化学计量比 2:1,文献报道包括 70:1、660:1、6400:1 乃至 11111:1。在两步法中 Mo 膜是在第一层 WS2 合成之后沉积的,生长腔与表面残留的硫不可避免,会在沉积或初始加热阶段就把 Mo 转化为 Mo-S 团簇,从而抑制裸金属原子嵌入与 SMMS 中间体的形成。作者据此提出,富硫条件很可能是实验中获得非合金界面的决定性因素。
电子结构与器件潜力:把污染源变成低 SBH 电极
SMMS 中间相虽然阻碍非合金 MoS2/WS2 vdWH 的生长,但它本身具有金属性。能带计算显示 SMoMoS 与 SMMS 的费米能级都穿过能带。把它们与半导体 MoS2 构成界面时,两者都形成 p-type Schottky 接触。按 Schottky-Mott 极限,SMoMoS 与合金化 SMMS 的 p-type SBH 分别为 0.55 eV 与 0.69 eV;而 Ti、Cr、Au、Pd 等常规金属电极对 MoS2 的预测 SBH 在 0.56 到 1.86 eV 之间,且 Fermi level pinning 会在界面诱导出强 n 型行为,实验测得的 p-type SBH 更高达 1.56 到 1.75 eV。
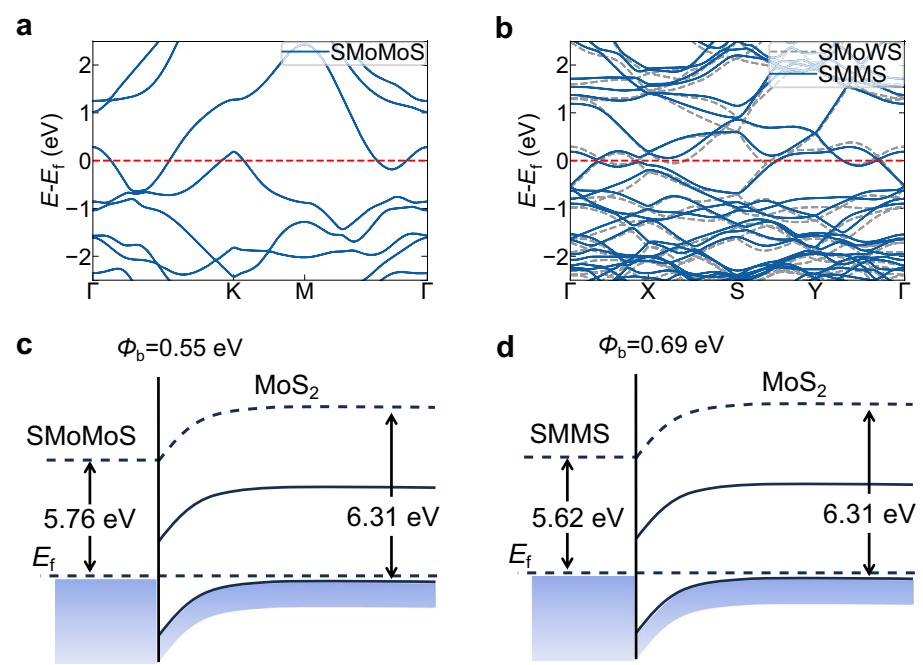
构建 SMMS-MoS2 与 SMoMoS-MoS2 界面后发现,与 Schottky-Mott 预测相比 Fermi level pinning 显著减弱,在同一理论框架下 p-type SBH 只上升约 0.1 eV。通过调节金属沉积参数还能实现 SBH 的连续调控,为电子与光电器件提供可设计的接触特性。这意味着 SMMS 与 SMoMoS 是 MoS2 FET 电极的有前景候选。
这一预测与最近实验高度呼应:Science 报道的 atomic layer bonding(ALB)接触在 TMD 过渡金属层与电极之间建立金属-金属相干键合,表现出超低接触电阻与高热机械稳定性,其结构图像与预测的 SMMS 一致。换言之,在不被覆盖的 MoS2 区域直接平面沉积金属原子,可主动构建这种界面,突破 van der Waals 接触的极限。
结论与展望
核心机制链条:金属原子沉积到已有 TMD 表面 → 裸原子不稳定并沉入 S 层之下 → 形成 SMoMoS 或 SMoWS 中间相 → 上下金属层发生 Mo-W 交换得到合金化 SMMS → 硫化时 S 同时抽取两种金属 → 界面成为 MoxW1-xS2 合金异质结。切断链条的第一步,就得到干净的 vdWH。
已被模拟与实验共同支持
- SMMS 类中间相的形成路径、形成能与动力学稳定性。
- alloying 由嵌入后的原子交换驱动,低温下被冻结。
- 富硫与 Mo-S 团簇抑制裸原子嵌入,与 MOCVD 高硫比一致。
- SMMS 金属接触的低 p-type SBH 与 ALB 实验接触相互印证。
仍需后续工作
- 模拟尺度限于单层超胞与纳秒量级,未包含载气化学、真实氧化物界面反应与岛合并过程。
- Se、NbSe2 与 PtTe2 体系目前只是能力储备,尚未展开完整生长模拟。
- SBH 数值来自静态界面计算,需要实验接触电阻统计与器件验证。
方法层面,这项工作把 MLP-MD 推进到 TMD 异质结的气相生长,使中间体的寿命、形成能与转变路径变得可测量。工艺层面给出两条准则:干净界面要求阻止裸金属原子嵌入,富硫与金属-硫团簇是可行手段;温度序列与硫化步骤的设计决定交换反应能否被激活。理解 SMMS 同时给出了生长窗口与接触设计两条路。
🗣️ 通俗解读
下面用大白话把这篇论文到底在说什么、核心逻辑是什么,跟你捋一遍。
这篇文章到底在说啥?
想让两层不同的 TMD 材料界面保持干净,关键不是温度调得多精细,而是别让金属原子单独落在已经长好的材料上:它们会自己钻进硫层下面,然后把上下两层的金属原子搅混。
核心逻辑捋一遍
打个比方
好比在已经铺好的瓷砖上撒一层铁屑,你以为只是薄薄一层覆盖,结果铁屑全掉进瓷砖缝里,把上下两层瓷砖的骨架混到了一起。只有先给铁屑裹上一层硫,相当于给它装个把手,它才会老老实实待在表面。
实验方法说白了就是
用约 26000 条第一性原理计算数据训练一个等变图神经网络势函数(deep potential 这一类),再拿它去跑分子动力学。规模接近经典力场,精度接近 DFT,所以能同时看到纳秒时间尺度上上千原子的化学键断裂与重组,而这正是传统 DFT 跑不动、经典力场算不准的地方。
[精选]参考文献
- Zhao, L., Liu, H., Chang, Y., Shi, X., Zhao, J., Ding, F. & Gao, J. Intermediates of forming transition metal dichalcogenide heterostructures revealed by machine learning simulations. Nature Communications (2026). doi:10.1038/s41467-026-69977-x
- Zhou, Z. et al. Stack growth of wafer-scale van der Waals superconductor heterostructures. Nature 621, 499–505 (2023).
- Batzner, S. et al. E(3)-equivariant graph neural networks for data-efficient and accurate interatomic potentials. Nature Communications 13, 2453 (2022).
- Gao, L. et al. Atomic layer bonding contacts in two-dimensional semiconductors. Science 390, 813–818 (2025).
- Kim, C. et al. Fermi level pinning at electrical metal contacts of monolayer molybdenum dichalcogenides. ACS Nano 11, 1588–1596 (2017).
- Yao, M. et al. MatHub-2D: a database for transport in 2D materials. Science China Materials 66, 2768–2776 (2023).
- Thompson, A. P. et al. LAMMPS - a flexible simulation tool for particle-based materials modeling. Computer Physics Communications 271, 108171 (2022).
补充说明:原文数据与代码公开,训练数据与模型见 Zenodo doi:10.5281/zenodo.18397127,训练程序见 GitHub 仓库 1713175349/ocp;完整参考文献详见原文。