Machine learning assisted composition design of high-entropy Pb-free relaxors with giant energy-storage
机器学习辅助设计高熵无铅 relaxor 陶瓷,获得巨储能密度与高效率
Nature Communications · Published online: 01 February 2025 · doi:10.1038/s41467-025-56443-3
📌 核心要点
- 用 121 条 BNT 基块体陶瓷文献数据训练 random forest 回归模型,测试集 R² = 0.84、MAE = 0.63 J cm⁻³,从百万级高熵成分空间中筛出 4 个候选配方。
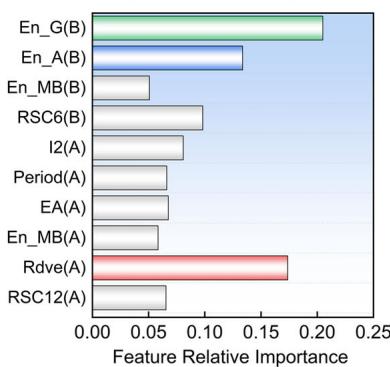
- 关键描述符为 A 位价电子距离 Rdve 与 B 位 Allen、Ghosh 电负性,据此锁定 A 位 La、Ca、Sr 与 B 位 Hf、Mg、Zr、Ta 作为掺杂元素。
- 优选成分 (Bi₀.₃₆Na₀.₃₄La₀.₁₃Sr₀.₁₇)(Ti₀.₈₆Ta₀.₀₁Mg₀.₀₈Hf₀.₀₅)O₃ 呈近线性 relaxor 行为,晶粒约 0.8 μm,极性团簇 1–3 nm 且弱耦合。
- 在超高击穿场强 95 kV mm⁻¹ 下实现 Wrec = 20.7 J cm⁻³、η = 86%,优于已报道的无铅块体陶瓷,包括此前最高的 BNT 基高熵体系 13.8 J cm⁻³。
- 27.3 ns 内释放 90% 能量,W_D = 7.7 J cm⁻³、P_D = 470 MW cm⁻³,并在温度、频率与 10⁶ 次循环下保持稳定。
概览:高熵弛豫体的成分空间难题
静电陶瓷储能电容是脉冲功率系统、电动汽车、便携电子与电网的核心元件,小型化与集成化对介电材料的储能密度 Wrec 和效率 η 提出了越来越高的要求。Wrec 主要由电场诱导的极化强度 P 与击穿场强 E_B 决定,而 η 受不可逆极化带来的滞后 H 控制。因此,同时获得高 P_m、低 P_r 与高 E_B 是这一领域的核心矛盾。
在各类介电材料中,perovskite 结构的 relaxor ferroelectric(RFE)因高极化与小滞后而脱颖而出,化学设计(掺杂、取代、多元复合)是调控其异质极性结构的主要手段。高熵策略通过在固溶体中引入至少五种不同离子,利用离子半径、价态与铁电活性的差异,灵活构造多对称性团簇、纳米畴与多重局域畸变;同时高化学无序会抑制晶粒粗化,从而细化晶粒、提升 E_B。已有代表性结果包括 KNN 基高熵陶瓷的 10.1 J cm⁻³ 与 91% 效率,以及 BNT 基高熵陶瓷通过提高构型熵 ΔS 达到的 13.8 J cm⁻³ 与 82.4% 效率。
问题所在:高熵 RFE 的成分空间近乎无限,现有设计大多依赖等摩尔配比与经验试错,缺乏能够指导元素与比例筛选的有效方法。机器学习虽然已在压电系数、介电谱与相图预测中发挥作用,但针对块体陶瓷储能性能的工作主要集中在 BT 体系,且往往预测低场下的低 Wrec。
本文以 BNT 基体系为对象,把机器学习预测与少量基础实验相结合,建立了一条从描述符到元素再到配比的高熵成分设计路径,最终在块体陶瓷中获得 20.7 J cm⁻³ 与 86% 效率的记录级储能性能。
机器学习模型与关键描述符
作者选择数据最丰富的 BNT 基固溶体作为建模对象,数据集包含文献报道的 121 块 BNT 基储能陶瓷,字段为化学组成、E_B 与 Wrec。模型输入由数据集中提取的 16 个 A/B 位元素与 60 个描述符构成,描述符既包括 Mendeleev 库与 Shannon 离子半径等基础物理化学参数,也纳入 Vec-Z、八面体因子 OF、Rdve、Rdce 等已被证明与铁电性显著相关的特征;由于这些描述符本身不足以拟合回归模型,作者额外把 E_B 作为外部特征引入。
特征工程与模型选择
特征工程阶段先用 Pearson 相关系数矩阵对 60 个描述符做分组,把高度相关的描述符归为一组,并在组内保留与目标属性相关系数绝对值大于 0.95 的那一个,最终保留 35 个;再用基于 R² 与 MAE 的递归特征消除确定最优描述符数目,筛出 11 个描述符。模型比较阶段对 Random Forest(RF)、Gradient Boosted Regressor、Decision Tree Regressor、RBF 核支持向量回归与 Bayesian Ridge 五种回归算法做 10 折交叉验证并调优超参数,RF 在测试集上取得最高 R²,且训练集与测试集 R² 差距很小,说明没有过拟合。用 11 个描述符与 RF 做最终拟合,数据点紧密分布在参考线附近,R² = 0.84、MAE = 0.63 J cm⁻³。
模型按 80% 训练与 20% 测试随机划分并重复训练 25 次,取平均并归一化描述符重要性。分析发现,Wrec 大于 5 J cm⁻³ 的高性能样本,其三个关键描述符都落在较小的取值区间,这直接给出了元素选择原则。
A 位判据:较小的价电子距离 Rdve
价电子更靠近离子核,核对电子的束缚力更强,在外电场下电子不易逃逸,从而减少电荷积累、抑制击穿前的导电通道形成。符合该条件的候选为 La、Ca、Sr。
B 位判据:较低的电负性
低电负性元素的价层单电子平均能量与原子绝对半径较小,与氧成键时更易给出电子,形成强离子键,高场下不易断裂;同时较小半径使 B 位堆积更紧密,有利于提高 E_B 并延迟极化饱和。候选为 Hf、Mg、Zr、Ta。
模型可信度佐证:筛出的 A 位元素与近期 Bi(Mg₀.₅Ti₀.₅)O₃ 基储能体系报道的元素高度一致,而 BNT 中引入 Mg 与 Ta 已被证明能增大带隙并提高 E_B,说明基于描述符的机器学习确实能给出物理上合理的元素建议。
从百万成分空间到四个候选配方
在确定元素之后,作者对各掺杂比例施加约束:0 ≤ x_La ≤ 0.15、0 ≤ x_Sr ≤ 0.2、0 ≤ x_Ca ≤ 0.2、0 ≤ x_Ta ≤ 0.08、0 ≤ x_Zr ≤ 0.2、0 ≤ x_Mg ≤ 0.1、0 ≤ x_Hf ≤ 0.1,步长 0.01。这些范围与数据集中相应元素覆盖的区间基本一致,从而保证模型在预测时处于自身知识范围内。模型对这一大规模未知成分空间的全部点位进行预测,输出预测 Wrec 最高的四个高熵成分。
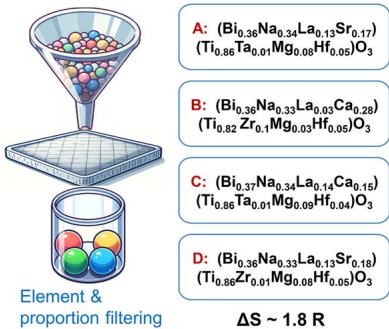
四个候选成分分别为 A:(Bi₀.₃₆Na₀.₃₄La₀.₁₃Sr₀.₁₇)(Ti₀.₈₆Ta₀.₀₁Mg₀.₀₈Hf₀.₀₅)O₃,B:(Bi₀.₃₆Na₀.₃₃La₀.₀₃Ca₀.₂₈)(Ti₀.₈₂Zr₀.₁Mg₀.₀₃Hf₀.₀₅)O₃,C:(Bi₀.₃₇Na₀.₃₄La₀.₁₄Ca₀.₁₅)(Ti₀.₈₆Ta₀.₀₁Mg₀.₀₉Hf₀.₀₄)O₃,D:(Bi₀.₃₆Na₀.₃₃La₀.₁₃Sr₀.₁₈)(Ti₀.₈₆Zr₀.₀₁Mg₀.₀₈Hf₀.₀₅)O₃。
用简单实验完成二次筛选
为在四个成分中确定最优者,作者用常规固相法制备陶瓷,并只做 XRD、低场 P-E 回线与带隙测量这类基础实验。四个样品均为纯 perovskite 相,且在低电场下呈现近线性 P-E 回线与小滞后(H 小于 10%)的 relaxor 行为,这与模型预测一致,也说明 La、Sr、Mg、Hf 与高熵策略的组合确实产生了弱耦合的极性纳米区。带隙测量显示四个样品的 E_g 明显高于此前报道的储能陶瓷。
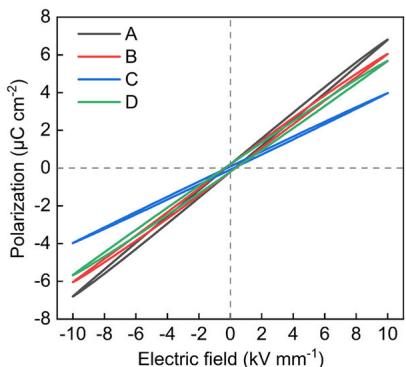
综合 E_g 与 P_m,样品 A 同时具备最大的 P_m 与最高的带隙,被确定为进一步研究的高熵 relaxor。
高熵局域极性结构:细晶与弱耦合团簇
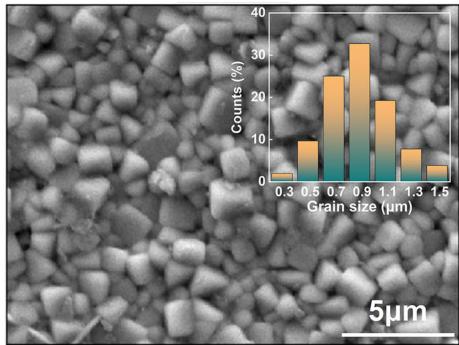
样品 A 烧结致密,晶粒细小均匀,平均尺寸约 0.8 μm,是四个候选中最小的;各元素分布均匀,形成单相高熵固溶体。细晶来源于多元素相互作用造成的扩散不均匀性,它阻碍晶界迁移;小晶粒意味着单位尺度内晶界比例更高,这正是获得高 E_B 的结构基础。
为解析极化构型,作者沿 [110]c 方向采集原子分辨 HAADF-STEM 图像,用二维高斯拟合确定 A 位(强衬度)与 B 位(弱衬度)原子柱位置,并把 B 位原子相对其最近邻两个 A 位原子中心的偏移定义为位移矢量。该晶带方向有利于区分正交(O)与菱方(R)对称性畸变。结果显示,B 位位移形成尺寸 1–3 nm 的岛状相干团簇,R、T、O 多对称性团簇共存,构成强无序;并且极性团簇之间由低对称性区域相连,而不是被非极性基体隔离。最大位移约 21 pm,归因于高含量、强极化能力的 Bi 与 Na 离子。
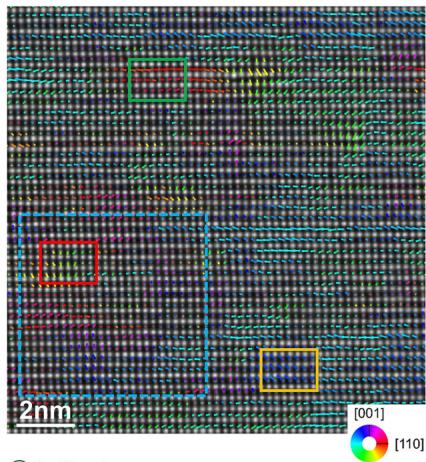
机制链条:A/B 位被半径、价态与铁电活性各异的离子占据,产生高构型熵与均匀的成分分布,位移矢量方向呈多重中间态,从而降低极化各向异性与极化转向能垒,使材料对外场响应更快、滞后更小。这一 relaxor 态在介电谱上表现为高度展宽的介电峰与高达 2.2 的弥散参数 γ。
块体陶瓷的巨储能性能
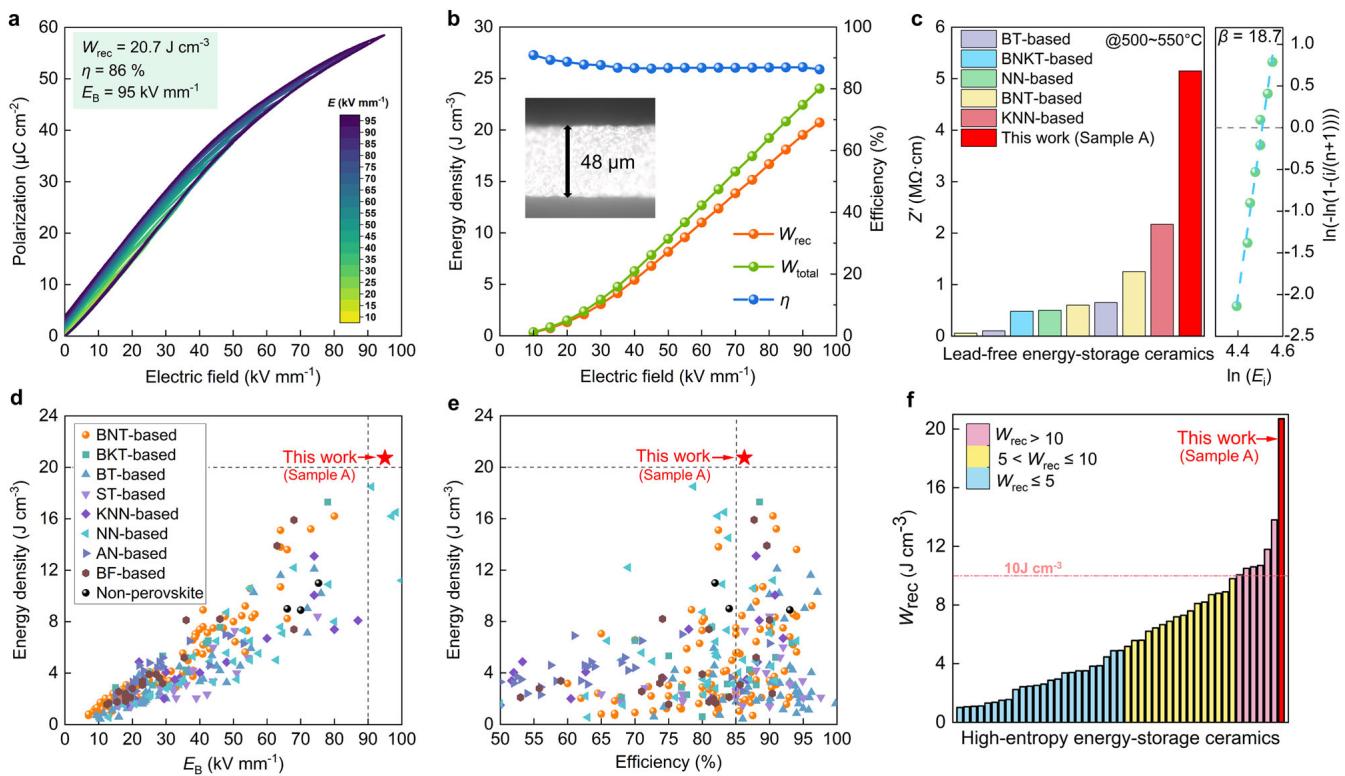
性能测试采用厚度约 50 μm、电极面积约 0.8 mm² 的块体样品。直到击穿前,单极 P-E 回线始终保持细长近线性;在 95 kV mm⁻¹ 的超高 E_B 下获得 P_m = 58.5 μC cm⁻² 与极小的 P_r = 3.8 μC cm⁻²,对应 Wrec = 20.7 J cm⁻³、η = 86%。在不同外加场下 η 均维持在 86% 以上。该 E_B 明显高于此前 BNT 体系报道的最高值 80 kV mm⁻¹,可与 NN 基体系的最高值相当。
超高击穿场强的四重来源
- 晶粒细化至 0.8 μm,晶界密度升高,空穴电荷在晶界积累形成势垒,提高电阻率并抑制击穿。
- 极高的 Vickers 硬度代表良好的力学性能,增强了机电击穿抗力。
- Sr、Ta、Mg、Hf 等离子型元素的引入使带隙相对 BNT 陶瓷明显增大。
- 样品在 500 至 550 °C 的体积电阻率显著高于对比体系,击穿概率因此降低。
与现有材料的横向对比
20.7 J cm⁻³ 与 86% 的组合优于迄今报道的无铅块体陶瓷:高于 BNT 基块体的最高 16.2 J cm⁻³,高于块体 RFE 的最高 18.5 J cm⁻³(79%),也明显高于高熵工程化块体 RFE 的最高 13.8 J cm⁻³(82.4%)。该性能甚至可与最优 MLCC 相比,例如织构化 BNT–SBT 的 21.5 J cm⁻³(80%)与高熵 BT 的 20.8 J cm⁻³(97.5%)。值得注意的是,在 95 kV mm⁻¹ 下仍未观察到极化饱和,说明多层化后还有进一步提升空间。
预测值与实测值的偏差:实测 Wrec 显著高于模型预测,原因是 Wrec 与 E_B 强相关,而 E_B 无法被准确预测;预测时假设 E_B 为 60 kV mm⁻¹,实际样品 A 的 E_B 远高于该假设。这一偏差恰恰说明模型的价值在于成分与元素筛选,而非绝对性能的定量外推。
样品 B、C、D 的储能性能也一并评估,排序与低场 P-E、带隙等简单实验的结果一致,表明机器学习给出的候选可以被低成本实验进一步精炼。
充放电性能与服役稳定性
介电陶瓷电容常在严苛环境下工作,因此作者在约 60% E_B 即 60 kV mm⁻¹ 下考察稳定性。样品 A 在多种条件下都能维持约 10 J cm⁻³ 的 Wrec:在室温至 140 °C 范围内,储能密度与效率的波动分别控制在 8% 与 7% 以内,具备高温使用能力;在 1 至 200 Hz 频率范围内几乎不变(Wrec 约 10.8 ± 0.2 J cm⁻³,Δη 小于 0.7%);在 10¹ 至 10⁶ 次循环中性能基本稳定(Wrec 约 11.0 ± 0.05 J cm⁻³,Δη 小于 0.5%),显示出优异的抗疲劳性与使用寿命。
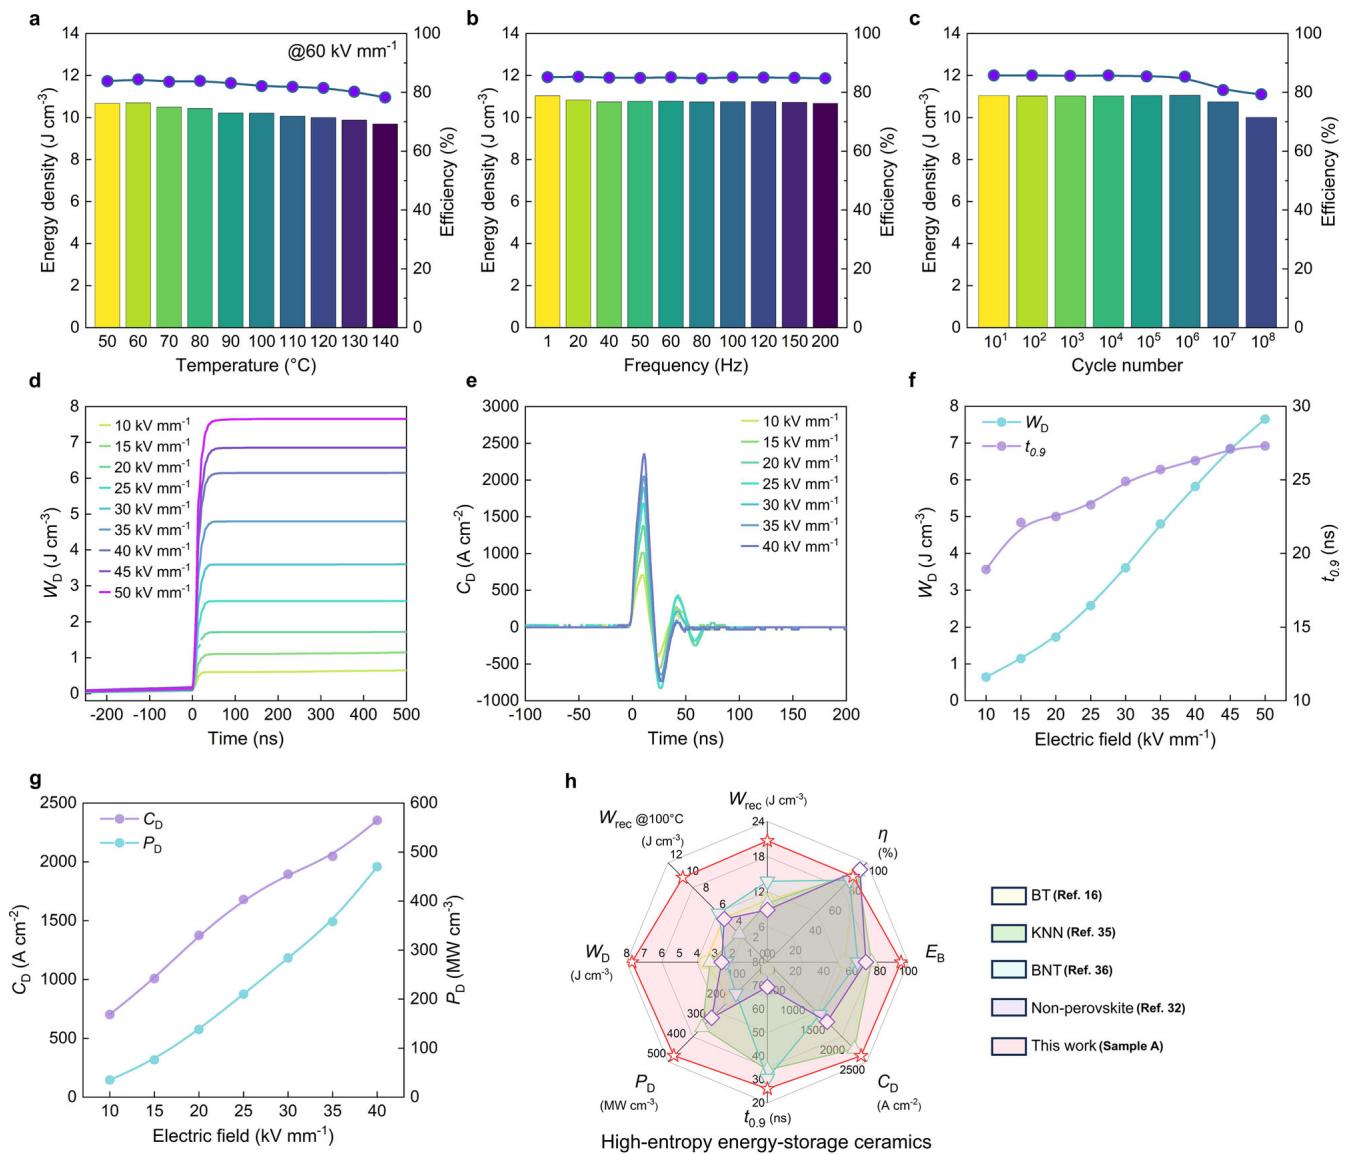
放电测试中,W_D 在 45 ns 内达到最大值并随电场递增。在 50 kV mm⁻¹ 下,仅需 t₀.₉ = 27.3 ns 即可释放饱和储能密度的 90%,对应超高放电能量密度 W_D = 7.7 J cm⁻³。欠阻尼放电电流密度曲线呈规则振荡波形,在 40 kV mm⁻¹ 下给出 C_D = 2353 A cm⁻² 与 P_D = 470 MW cm⁻³,明显优于此前 Wrec 最高的 BNT 基陶瓷(W_D = 5.2 J cm⁻³、P_D = 357 MW cm⁻³)。综合性能雷达图覆盖区域显著大于代表性无铅高熵块体陶瓷,说明该材料在能量密度、效率、速度与稳定性之间取得了良好平衡。
结论与展望
核心结论:机器学习预测与筛选加上少量基础实验,能够高效地发现高性能高熵 RFE。基于有限文献数据构建的 random forest 模型用关键描述符指导元素选择,在百万级成分空间中筛出四个 BNT 基高熵近线性 relaxor;细晶、弱耦合小尺寸极性团簇与低极化各向异性共同带来 95 kV mm⁻¹ 的超高 E_B 与 20.7 J cm⁻³、86% 的记录级储能性能。
方法学贡献
- 把元素级描述符重要性直接转化为可执行的元素筛选判据,而不只是给出一个预测分数。
- 用 XRD、低场 P-E 回线与带隙三项简单实验完成候选精炼,大幅降低试错成本。
- 模型代码公开于 Code Ocean,便于复现与扩展数据集。
局限与展望
- 数据集仅 121 条,且 E_B 作为外部特征输入,绝对性能预测存在系统性偏差。
- 中等熵值 ΔS ≈ 1.8 R 优于最大熵的规律仍需更多体系验证。
- 后续可拓展到 KNN、NN、BT 等体系,并结合主动学习与 MLCC 工艺验证。
这项工作把数据驱动范式真正落到了高熵块体弛豫陶瓷的实验发现上,说明机器学习在设计复杂高熵铁电材料、平衡能量密度与效率方面具有实际价值。
🗣️ 通俗解读
下面用大白话把这篇论文到底在说什么、核心逻辑是什么,跟你捋一遍。
这篇文章到底在说啥?
作者先让计算机从一百多篇文献里学会什么样的配方储能好,再让它从几百万种可能的组合里挑出四个最有希望的,最后只做几个简单实验就确认了其中一个是目前无铅陶瓷里储能最强的材料。
核心逻辑捋一遍
打个比方
陶瓷储能就像往弹簧里存力:既要弹簧能压得深(极化大),又要松手时不浪费(滞后小),还不能一压就断(击穿场强高)。高熵相当于在合金里掺进好几种大小不同的原子,把材料内部搅得乱七八糟,晶粒被压得很细,里面那些小磁畴似的东西彼此不再抱团,于是既压得深又弹得干净。
实验方法说白了就是
过去找新配方靠经验试错,组合太多试不完。这里用机器学习把元素的原子的电负性、价电子距离这类基础参数变成筛选标尺,先粗筛元素再细筛配比,实验只负责验证,所以能在很小的数据量下命中好材料。
[精选]参考文献
- Wang, X., Zhang, J., Ma, X., Luo, H., Liu, L., Liu, H. & Chen, J. Machine learning assisted composition design of high-entropy Pb-free relaxors with giant energy-storage. Nature Communications (2025). doi:10.1038/s41467-025-56443-3
- Zhang, M. et al. Ultrahigh energy storage in high-entropy ceramic capacitors with polymorphic relaxor phase. Science 384, 185–189 (2024).
- Shu, L. et al. Partitioning polar-slush strategy in relaxors leads to large energy-storage capability. Science 385, 204–209 (2024).
- Chen, L. et al. Giant energy-storage density with ultrahigh efficiency in lead-free relaxors via high-entropy design. Nature Communications 13, 3089 (2022).
- Chen, L. et al. Large energy capacitive high-entropy lead-free ferroelectrics. Nano-Micro Letters 15, 65 (2023).
- Yang, B. et al. Engineering relaxors by entropy for high energy storage performance. Nature Energy 8, 956–964 (2023).
- Li, W. et al. Generative learning facilitated discovery of high-entropy ceramic dielectrics for capacitive energy storage. Nature Communications 15, 4940 (2024).
- Qi, H., Chen, L., Deng, S. & Chen, J. High-entropy ferroelectric materials. Nature Reviews Materials 8, 355–356 (2023).
补充说明:以上为汇报精选条目,完整参考文献共 61 条详见原文。