Genetics of SLE: mechanistic insights from monogenic disease and disease-associated variants
SLE 遗传学:从单基因病与疾病相关变异中获得的机制启示
Nature Reviews Nephrology · Published online: 12 July 2023 · doi:10.1038/s41581-023-00732-x
📌 核心要点
- 单基因 SLE 只占早发型病例的约 3 至 10%,却把致病机制直接指向核酸的清除、降解与感知缺陷。
- GWAS 常见变异反复落在补体、免疫复合物处理、endosomal TLR、I 型干扰素信号、B cell tolerance 与 BCR 信号通路上,但单个变异外显率低。
- TLR7 gain-of-function 与 SAT1 loss-of-function 变异敲入小鼠后,分别以 X-linked dominant 与 recessive 方式重现狼疮样疾病。
- 把 GWAS 风险基因与十种免疫细胞的转录组比对后,绝大多数风险基因在 age-associated B cells(ABC,CD19+CD21−CD27−CD10−)中表达最高。
- ABC 在 SLE 中外周扩增,在 lupus nephritis 患者与活动性 LN 肾组织中富集,与疾病活动度、低补体和高自身抗体滴度相关。
- ABC 高表达 CD19,因此 CD19 CAR-T 对 ABC 的清除效率明显优于 belimumab 与 rituximab。
概览:两条遗传学证据链需要被合成一张机制图
SLE 是系统性自身免疫病的原型:对核酸类抗原的耐受被打破后产生抗 dsDNA 与抗 RNA 抗体,引发多器官炎症。疾病终身迁延、表型异质、病程波动,具有明显的女性优势,在非裔加勒比人群中患病率尤其高。其遗传架构同样分层:既有高度外显的单基因缺陷,也有大量低外显的常见变异,以及介于两者之间的罕见与超罕见变异。
GWAS 在大样本人群中识别出数百个以近似加性方式起效的风险变异,但只解释遗传风险的一小部分,即 missing heritability;WGS 与 WES 则让罕见与 novel 的强效应变异变得可见。两条路线各解决一半问题:GWAS 给出关联却难以证明因果,单基因与罕见变异研究给出机制与因果却只覆盖少数患者。
本综述的论点:多个 GWAS 风险等位基因与罕见功能变异协同作用才推动 SLE 发生。把两条证据链整合,并用细胞类型特异性表达数据把风险基因落到具体细胞上,才能把遗传信号转化为可干预的通路。这样做的直接收获是 ABC 浮现为关键效应细胞与精准治疗靶点。
单基因 SLE:核酸清除与感知缺陷构成的机制图谱
重型 SLE 可由单个基因变异引起,多在儿童期起病,已知机制归为五类:补体、胞外与胞内核酸的处理与感知、RAS 与 MAPK/PI3K 信号、淋巴细胞凋亡、代谢通路。早发型 SLE 中约 3 至 10% 可检出这些基因的损伤性变异,且清单仍在快速变长。
补体与胞外核酸酶:抗体可以模拟基因缺陷
经典途径早期补体成分的纯合 LoF 变异长期已知可致 SLE,但只解释不到 1% 的病例,其中以 C1 复合物与完全性 C4 缺陷最常见,这两类患者分别有超过 90% 与高达 75% 发展为 SLE。机制核心是补体对免疫复合物与凋亡细胞的清除:C1q 缺陷小鼠与人的巨噬细胞清除凋亡细胞存在缺陷,而凋亡细胞表面富集 SLE 自身抗原;缺少 C1q 时免疫复合物结合 plasmacytoid dendritic cell 并强烈诱导 I 型 IFN。C1q 的作用并非单向,它既与 DNase1 协作清除染色质,也可能通过阻碍 NETs 降解而加重疾病。活动期 SLE 因补体激活与消耗而普遍降低补体蛋白,这削弱调理作用并很可能损害凋亡细胞清除。
DNase1 降解 NETs 中的 dsDNA,DNase1L3 降解微颗粒与凋亡小体上暴露的核小体 dsDNA,两者的变异都可引起典型而严重的 SLE。约 40% 的 SLE 患者无法降解 NETs,但多数并非 DNASE1 变异,而是存在抑制 DNase1 活性或结合 NETs 中 DNA 阻断其接触的抗体;30% 的 SLE 与超过 50% 的 LN 患者携带中和性抗 DNase1L3 抗体,在表型上精确模拟遗传性 DNase1L3 缺陷。未被消化的胞外核酸因此大量累积,而这些正是 endosomal TLR 的配体。
内体 TLR7 与 TLR9:I 型 IFN 是放大器而非起点
Dnase1l3 缺失小鼠的脾肿大依赖 TLR 接头分子 MyD88,TLR7 与 TLR9 在驱动抗 DNA 应答上存在冗余;除 NETs 与核小体外,中性粒细胞、嗜酸性粒细胞与血小板释放的线粒体 DNA 也是重要配体来源。TLR7 证据链最完整:TLR7 表达升高通过促进未成熟自身反应性 B cell 存活引起小鼠狼疮样疾病,多数 SLE 患者循环 B cell 有 TLR7 高活性迹象。2022 年报道的 TLR7 Y264H de novo 变异中,患儿同时有中枢神经系统与肾脏受累,敲入该变异的小鼠呈现 X-linked dominant 的狼疮样疾病;该变异提高 TLR7 对 guanosine 及 2',3'-cGMP 的亲和力,使激活不再需要 uridine,说明自身核酸及其代谢产物即可触发疾病。
I 型 IFN 的定位:在 Dnase1l3−/−Ifnar1−/− 小鼠中,缺乏 I 型 IFN 信号不影响 1 至 3 个月时抗 dsDNA 抗体的最初出现,但 9 至 12 个月时滴度明显降低;在 TLR7 依赖模型中敲除 I 型 IFN 受体同样只减少而不清除自身抗体。因此 I 型 IFN 是正反馈环路:上调 TLR7 与 MHC,增强核酸感知与抗原提呈,并促进 plasma cell 分化。TLR9 则双向:含 TLR9 配体的免疫复合物诱导增殖 B cell 凋亡(可被 BAFF 挽救)并在 MRL/lpr 中限制肾炎,但 NET 来源的 TLR9 配体使人 pDC 产生 I 型 IFN。
胞质核酸感知基因(TREX1、STING1、RNASEH2A/B/C、SAMHD1、ADAR1、IFIH1)的缺陷更多引起重型干扰素病,如 Aicardi-Goutières 综合征、SAVI、Singleton-Merten 综合征与 familial chilblain lupus,但 0.5 至 2% 的成人 SLE 携带损伤性 TREX1 罕见变异。两个区室并不隔离:核酸可从内体或溶酶体逃逸激活胞质感受器,而胞质感知诱导的 I 型 IFN 又上调内体 TLR、降低其信号阈值。
非核酸通路包括:PTPN11、KRAS、NRAS、SHOC2 等 RASopathy 基因通过增强淋巴细胞 ERK 与 PI3K 激活偶发 SLE;P2RY8 hypomorphic 变异与 PIK3CD GoF 使 AKT 信号升高;FAS 与 FASLG 变异引起的 ALPS 通常与 SLE 区分但可有 SLE 样表现,PRKCD LoF 先被报道为 juvenile SLE、后被归入 ALPS type III;代谢通路中 SLC7A7、PEPD、MAN2B1、CYBB 与最新的 SAT1 缺陷均可产生 SLE 样表型。SAT1 是多胺分解代谢的限速酶,其 X-linked 变异经健康母亲传给患病儿子,敲入小鼠后出现肾损伤、中性粒细胞缺陷与调节性 CD4 T 细胞减少;多胺可结合并修饰 DNA、可能稳定 NETs,并促进 DNA 转为 Z-DNA 构象。
| 基因 | 方向 | 定位 | 关键底物或互作 | 相关表型 |
|---|---|---|---|---|
| C1QA / C1QB / C1QC | LoF | 胞外 | IgG Fc、IgM Fc、LAIR1 | 超过 90% 进展为 SLE |
| DNASE1 / DNASE1L3 | LoF | 胞外 | NETs DNA、凋亡小体 dsDNA | SLE 16 型、低补体性荨麻疹性血管炎 |
| TLR7 | GoF | 内体 | guanosine、ssRNA、MyD88 | SLE 17 型,X-linked dominant |
| TREX1 | LoF | 胞内 | 逆转录病毒与转座子 DNA | AGS 1、familial chilblain lupus、SLE |
| TMEM173(STING) | GoF | 胞内 | cGAMP 与过量 DNA | SAVI |
| IFIH1(MDA5) | GoF | 胞内 | dsRNA | AGS 7、Singleton-Merten 综合征 |
| P2RY8 | LoF | 膜 | AKT、ERK | 儿童起病 SLE、原发性抗磷脂综合征 |
| SAT1 | LoF | 胞内 | 多胺分解代谢 | X-linked 儿童起病 SLE |
| TNFAIP3(A20) | LoF | 胞内 | TRAF6、TAX1BP1、IKBKG | 自身炎症综合征、Behçet 样病、NPSLE |
表 1 精选自原文 Table 1,仅保留机制代表性最强的基因,完整清单见原文。
GWAS 常见变异:多基因风险的版图与其局限
MAF 大于 0.05 的 SNP 属常见变异。多数 SNP 位于非编码内含子,与编码致病变异相邻或处于连锁不平衡中,也可落在启动子与增强子区域调控转录。GWAS 的局限在于风险变异只与表型相关:仅按物理邻近把 SNP 映射到基因会遗漏远距离效应基因,也可能把连锁不平衡中共分离的基因误认为目标;statistical fine mapping 与 eQTL 可缓解,但因模型间不一致,注释至今仍常以邻近性为准。
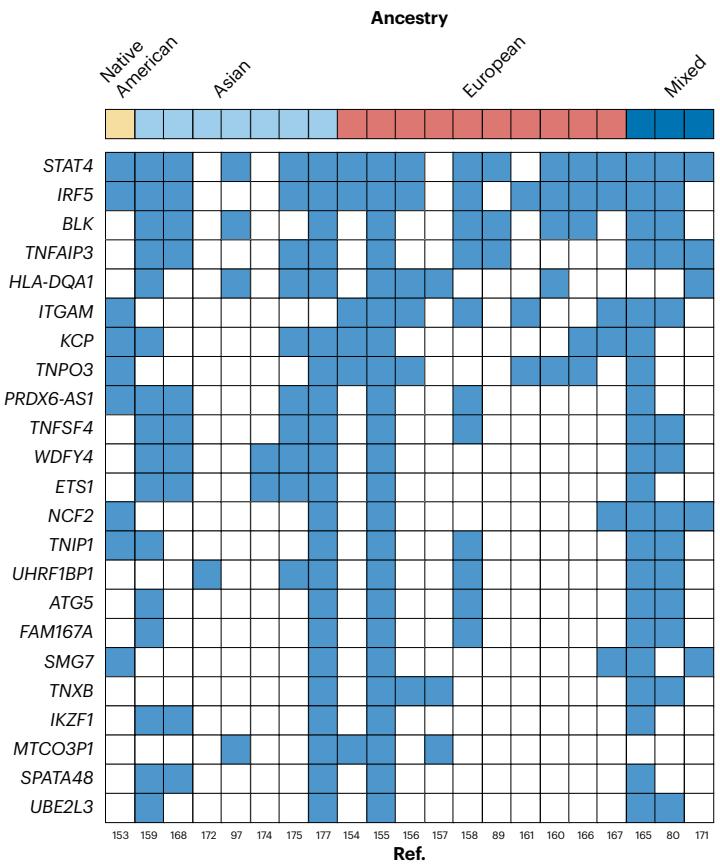
目前已有涵盖数十万病例与对照的多祖先 GWAS,汇总数据可从 GWAS Catalogue 获取(accession ID 0002690)。常见变异一致地与高度多态、基因密集的 HLA 区域相关,尽管单倍型结构使解读复杂,鉴于其抗原提呈的核心地位,这一关联很可能比目前估计的更重要。其他值得注意的基因 STAT4、IRF5 与 BLK 都参与 I 型 IFN 应答调控。总体上,GWAS 指向补体激活、免疫复合物处理、endosomal TLR 与 I 型 IFN 信号,以及 B cell tolerance 与 BCR 信号通路。
关联与连锁分析也被改造用于家系 WES 与 burden analyses。冰岛两个大型 SLE 家系中没有单个变异在所有患者中共分离,但共享的编码变异中效应最强的是 FAM71E1/EMC10 位点(p.L7F,rs185418641,非芬兰欧洲人 MAF 0.0096);24 个家系的研究则让 CDC27 通过 burden test,其表达在 SLE 中偏低并与 CRP、红细胞沉降率升高及 C3、C4 降低相关,但未做功能验证。
罕见与新发变异:把关联变成因果
MAF 小于 0.005 的罕见变异存在于不到 1% 的个体中,却往往效应很大。把共分离研究与功能分析结合,即使是 novel 或极罕见、GWAS 无法捕捉的变异也常能确立因果。首次用 WES 揭示 SLE 基因缺陷的研究在近亲婚配家庭的重型伴中枢受累患儿中发现纯合罕见 TREX1 错义变异。
罕见变异负荷要看功能而非数量
超过 80% 的 SLE 患者携带 SLE 相关基因中的变异,功能性 BLK 变异可在多达 12% 的患者中检出。校正后患者与健康人的罕见变异负荷并无显著差异,但只在患者中出现的变异无法抑制 IFNβ 活性,而只在健康人中的罕见 BLK 变异保留抑制能力;把范围限定在内体与 TLR 通路蛋白时,患者的罕见变异负荷才显著升高。该工作还揭示 BANK1 在 sequestrosome 中沉默 TRAF6、BLK 限制 IRF5 核转位这两条耐受机制。
Panel 与 trio 测序的产出
瑞典 71 个 trio 显示 22 个已知单基因 SLE 基因中超罕见无义与错义变异显著富集。英国儿童起病 SLE 队列的 panel 测序中 C3、SAMHD1、TREX1 与 RNASEH2 家族变异最多,且携带风险变异者随时间出现神经精神症状。7 例伴淋巴增多的儿童 SLE 中 4 例有体细胞 NRAS 激活变异,提示淋巴增生更可能属于 ALPS 谱系而非干扰素病。
de novo 与复合杂合变异是高致病潜力的来源。TNFAIP3 的 de novo 移码变异在神经精神 SLE 先证者中被发现,并在体外损害 TRAF6 的 K63 连接泛素化。P2RY8 的研究展示了跨物种验证技巧:P2RY8 不存在于小鼠 B cell,但可用逆转病毒导入野生型或突变蛋白,结果显示变异 P2RY8 损害 B cell 在 germinal centre 中的定位,并揭示其强制阴性选择、限制 plasma cell 形成的作用。PACSIN1 Q59K 干扰 TRAF4 对 TRAF6 的抑制从而增加 I 型 IFN,但同源变异在小鼠 B cell 中只有轻微表型,这种人鼠差异在自身免疫病中常见,可能源于基因家族冗余或需要环境触发与特定 HLA 背景。
解读与整合:测序在临床的普及使候选致病变异清单迅速膨胀,其价值取决于按致病可能性分类的能力。ACMG 框架在已知致病基因中即使缺乏功能验证也能确立因果;2013 年启动的 ClinGen 负责标准化变异致病性评价,2022 年成立风湿自身免疫临床领域工作组并计划组建 SLE 专属解读面板。把常见、罕见、超罕见与 novel 变异的效应量加权为 polygenic risk score 可辅助预测,但祖先匹配至关重要,中国患者数据构建的 PRS 在泰国患者中仍具区分能力。
ABC:遗传信号汇聚到的效应细胞
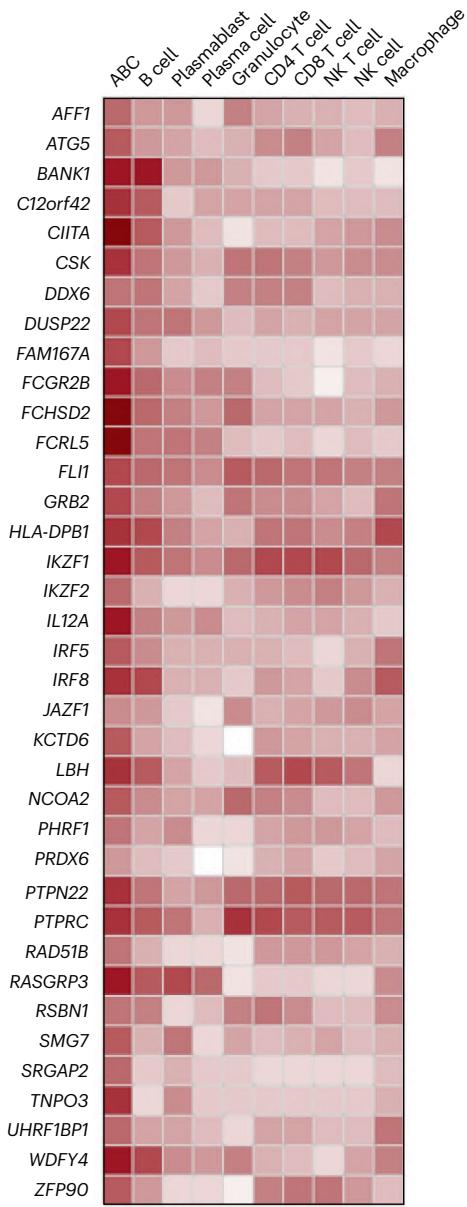
整合 GWAS 的另一条路径是跨细胞类型比较表达。把自身免疫病的 GWAS 与基因表达谱整合最早提示了 B cell 的核心地位;用活性增强子标记 H3K27Ac 分析表观遗传数据也得出同样结论。在十种免疫细胞亚群中,很大比例的 SLE 相关基因在 CD19+CD21−CD27−CD10− B cell 中表达最高,其次是中性粒细胞。这批细胞在原始转录组研究中被称作 anergic B cells,如今已知对应 ABC,也称 CD11c+ 或 double negative 2 B cell。
ABC 的形成条件与功能状态
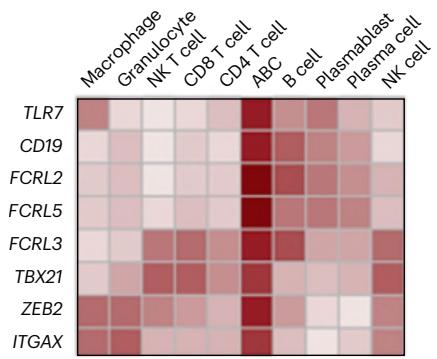
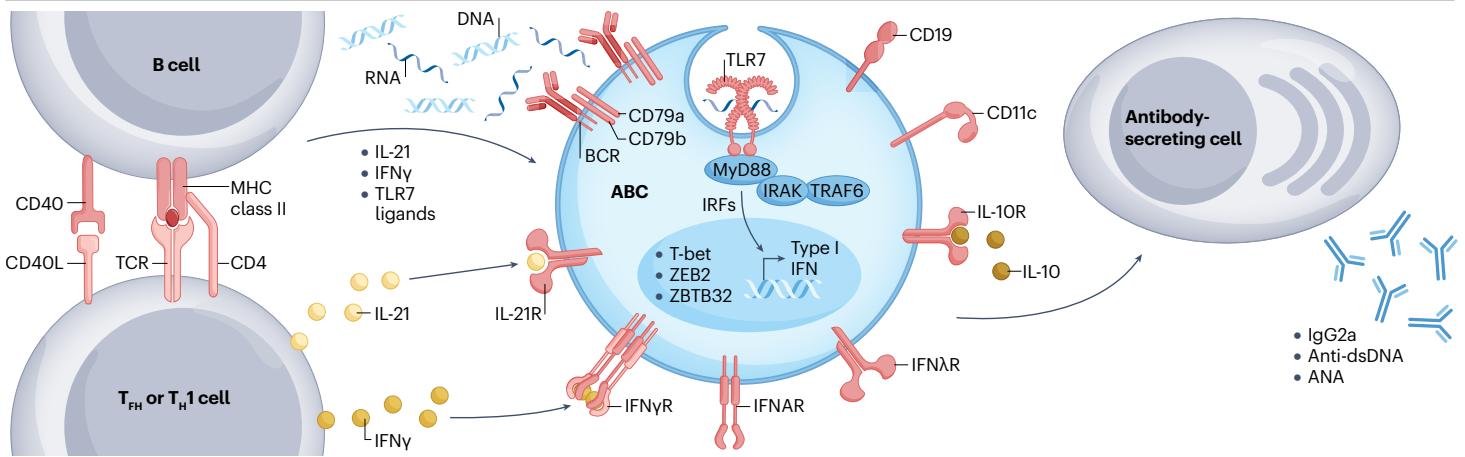
ABC 于 2011 年由两个独立团队在老年或自身免疫倾向小鼠中首次描述。它们通常是 class-switched、抗原经历过的 B cell,表达 CD11c 与 FcRL5,而极低表达 CD21、CD23 与 CXCR5。CD11c+ B cell 具有异质性,是否构成独立亚群仍有争议,但 bulk 与单细胞转录组特征能相当令人信服地将其与其他亚群区分。其签名包括高表达黏附与迁移所需整合素(ITGAX、ITGB2)、独特转录因子(T-bet、ZEB2、ZBTB32)、细胞因子受体(IL-10R、IL-21R)与趋化因子(CXCL9、CXCL10),并低表达 CD27、CXCR5、CR2 与 FCER2。2021 年的一项研究确认近 95% 的人循环 CD19+CD21−CD27− B cell 为 IgM− 且 CD11c+,且同一转录谱也见于类风湿关节炎、伴自身免疫的常见变异免疫缺陷、HIV 感染与疟疾个体。
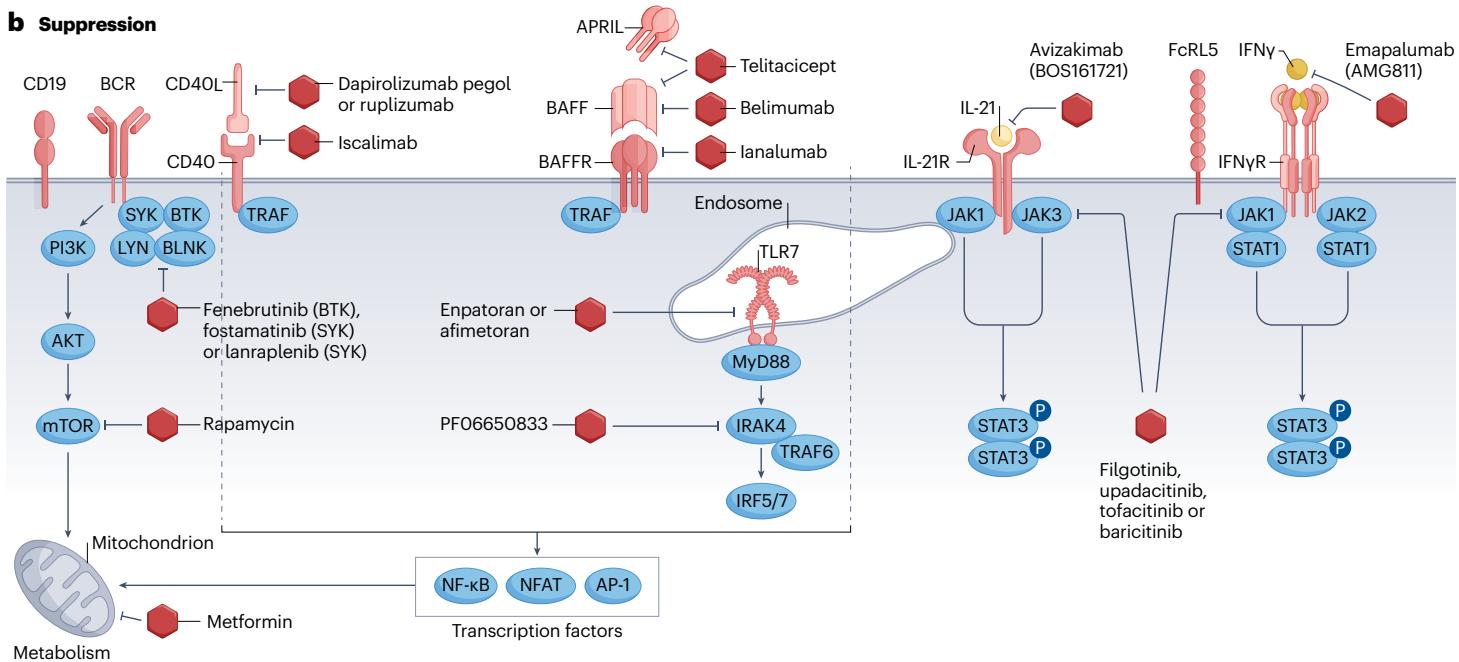
ABC 的形成由慢性炎症与持续刺激驱动:过量自身抗原、TLR 配体、细胞因子与 T cell 帮助。TLR7 信号对体内外 ABC 形成都至关重要,CD40 信号的需求说明其依赖 T cell 帮助,IFNγ 与 IL-21 对分化必不可少。缺少在 ABC 核内隔离 IRF5 的 DEF6 与 SWAP70 的小鼠会自发出现 SLE 样疾病并以 IRF5 与 IRF8 依赖方式累积 ABC。功能上,ABC 遇 TLR 刺激可迅速分化为抗体分泌细胞;在狼疮倾向小鼠中产生抗染色质自身抗体,并可分泌多种特异性的自身抗体。ABC 处于 hyperactivated 状态(CD80、CD86、MHCII 上调)并呈 hypermetabolic 特征,葡萄糖摄取、线粒体呼吸与耗氧率均升高,还能迁移浸润受累器官。转录调控上,T-bet 与 IgG2A 或 IgG2C 类转换相关,遗传性 T-bet 缺陷者循环 CD11c+CD21low B cell 减少,但 T-bet 似乎不特异决定 ABC 分化;相比之下 ZEB2 在小鼠与人的 ABC 形成中均关键,B cell 内在 ZEB2 缺陷同时损害自身免疫与感染背景下的 ABC 分化,提示它可能是决定 ABC 身份与致病性的主调控因子。
ABC 与狼疮性肾炎:从关联指标到精准清除
SLE 患者循环 ABC 扩增且与年龄无关,非洲裔患者频率高于欧洲裔。除 I 型 IFN 特征外,II 型 IFN 对 ABC 形成与分化必需,III 型 IFNλ 在 SLE 中升高并与 ABC 频率正相关,IFNLR1 也在该群细胞与携带人 TLR7 致病变异同源物小鼠的活化 B cell 中上调。
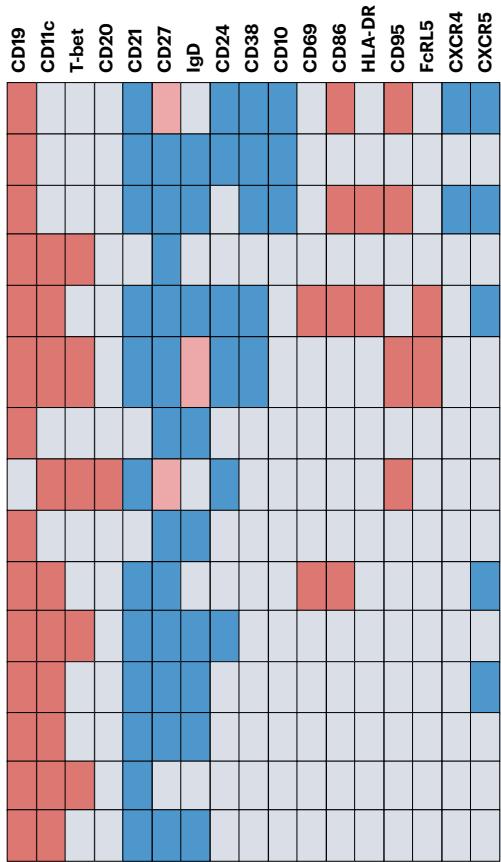
ABC 频率与多种核抗原自身抗体正相关,并与 plasma cell 频率一致。从患者分选的 ABC 在 IL-21、TLR7 与 IL-10 刺激后产生 IgG,与活化 CD4+ T 细胞共培养后可获得 CD27+CD38+ 的 plasma cell 样表型并分泌抗组蛋白与抗 Smith 抗体;其转录特征为 IRF4 与 SLAMF7、PRDM1 上调而 IRF8 与 BACH2 下调,指向 plasma cell 命运。
最引人注目的关联在肾脏:ABC 频率在 LN 患者中持续显著高于健康人与非 LN 的 SLE 患者,并与估算肾小球滤过率负相关;在 LN class III、IV 与 V 中最高;缓解者显著低于活动期。LN 复发时肾活检单细胞转录组显示患者肾组织含有庞大而高度异质、部分符合 ABC 签名的 B cell 簇,组织学上也见 CD20+CD11c+ 与 CD20+T-bet+ B cell 浸润,且循环与肾内 ABC 频率显著正相关,提示肾内 ABC 可由循环招募。naive B cell 与 ABC 转录谱相似而 ABC 活化标记上调,支持一个从 naive 到 ABC 的连续活化与原位分化过程,也支持人 ABC 以 germinal centre 非依赖方式形成、是针对外周组织定制的效应 B cell 应答。
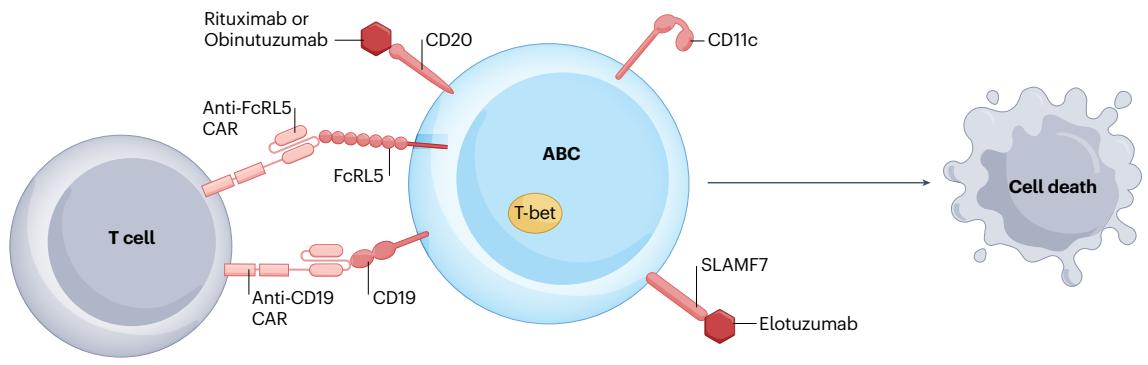
能干扰 ABC 累积的治疗有临床获益。belimumab(靶向 BAFF)与 rituximab(抗 CD20)在小研究中只中度减少 ABC,且 rituximab 的效应短暂。相比之下,抗 CD19 CAR-T 在全部五例难治性 SLE 中高效清除 CD21lowCD11c+ ABC 与其他记忆 B cell;这些患者均为 LN class III、IV 或 V,3 个月时蛋白尿下降、自身抗体滴度降低、整体疾病活动改善。ABC 上 CD19 表达高加上 CAR-T 比抗体更易进入组织,可能解释其优势。ABC 表面 FcRL5 与 SLAMF7 也高,而 FcRL5 不表达于其他 B cell 亚群、SLAMF7 除 ABC 外只在 plasma cell 表达,因此是相对选择性的清除靶点。
结论与展望
核心结论:GWAS 通过无偏筛查刻画低外显的常见变异,配合 statistical fine mapping 与 eQTL 可提高关联可信度,但只解释个体风险遗传度的一小部分且难以做出功能推断。单基因病因与 WES、WGS 识别的罕见、超罕见和 novel 变异导致高外显的重型表型,其研究使体内疾病模型、通路机制探索、功能验证、因果确立与靶点测试成为可能。两者必须整合,才能对 SLE 的遗传架构形成完整理解。
已经确立
- 核酸清除与感知缺陷是最集中的致病轴,补体、DNase 与 TLR 三环衔接。
- I 型 IFN 更像正反馈放大器,缺失只降低而非消除自身抗体。
- TLR7 GoF 与 SAT1 LoF 敲入模型证明新变异可致 X-linked 单基因狼疮。
- 常见变异的风险基因汇聚于 ABC,ABC 与 LN 及肾内浸润关系密切。
尚未解决
- CD11c+ B cell 是否为独立亚群仍有争议,ABC 的主调控因子(T-bet 与 ZEB2)需要收敛。
- 人鼠表型差异普遍,bespoke 模型对某些变异只能提示贡献而非充分致病。
- SLE 专属的基因与变异临床解读面板仍在建设中。
- PRS 跨祖先迁移性有限,需要更大且更多样的队列。
把全文逻辑串成一条链:核酸清除与感知缺陷造成自身核酸累积,内体 TLR7 与 TLR9 被激活,I 型 IFN 与 IFNγ、IL-21 形成正反馈,B cell 耐受被打破,风险基因在 ABC 中集中表达,ABC 扩增并分化为抗体分泌细胞、浸润肾脏,最终表现为狼疮性肾炎与系统性炎症。遗传学在这篇综述里不是统计表格,而是一张可逐段干预的机制图,而 ABC 恰好位于最靠近临床结局的那一端。
[精选]参考文献
- Brown, G. J. et al. TLR7 gain-of-function genetic variation causes human lupus. Nature 605, 349–356 (2022).
- Xu, L. et al. Loss-of-function variants in SAT1 cause X-linked childhood-onset systemic lupus erythematosus. Ann. Rheum. Dis. 81, 1712–1721 (2022).
- Ellyard, J. I. et al. Identification of a pathogenic variant in TREX1 in early-onset cerebral systemic lupus erythematosus by whole-exome sequencing. Arthritis Rheumatol. 66, 3382–3386 (2014).
- Jiang, S. H. et al. Functional rare and low frequency variants in BLK and BANK1 contribute to human lupus. Nat. Commun. 10, 2201 (2019).
- He, Y. et al. P2RY8 variants in lupus patients uncover a role for the receptor in immunological tolerance. J. Exp. Med. 219, e20211004 (2022).
- Xie, C. et al. A de novo PACSIN1 gene variant found in childhood lupus reveals a role for PACSIN1/TRAF4 complex in Toll-like receptor 7 activation. Arthritis Rheumatol. 75, 1058–1071 (2023).
- Jenks, S. A. et al. Distinct effector B cells induced by unregulated Toll-like receptor 7 contribute to pathogenic responses in systemic lupus erythematosus. Immunity 49, 725–739.e6 (2018).
- Wang, S. et al. IL-21 drives expansion and plasma cell differentiation of autoreactive CD11chiT-bet+ B cells in SLE. Nat. Commun. 9, 1758 (2018).
- Arazi, A. et al. The immune cell landscape in kidneys of patients with lupus nephritis. Nat. Immunol. 20, 902–914 (2019).
- Mackensen, A. et al. Anti-CD19 CAR T cell therapy for refractory systemic lupus erythematosus. Nat. Med. 28, 2124–2132 (2022).
补充说明:以上为按机制贡献精选的原始研究,完整参考文献共 178 条,详见原文。