Pathogenic cellular and molecular mediators in lupus nephritis
狼疮性肾炎的致病性细胞与分子介质:免疫细胞图谱、核酸感受器与染色质驱动的先天免疫
Nature Reviews Nephrology · Review Article · Published online: 24 May 2023
📌 核心要点
- 组学与单细胞技术把 LN 细胞图谱推进到亚群与连续分化状态层面。
- 染色质释放增加与清除失能同时点燃先天与适应性免疫,是共同上游。
- 足细胞、系膜细胞与肾小管上皮细胞主动参与炎症、纤维化与局部 IFN 产生。
- rituximab、abatacept、baricitinib 的 III 期失败更多源于试验设计而非机制假说。
概览:疾病负担与被技术重新定义的机制图谱
约 40% 至 60% 的 SLE 患者出现肾脏受累,即狼疮性肾炎(LN)。基于人群的 LUMEN 登记显示,13% 的 LN 患者进展至肾衰竭,10 年随访时仅 61% 处于存活、无肾衰竭且未移植的状态;而当前以糖皮质激素联合免疫抑制或细胞毒药物为主的方案,只让少数患者达到完全肾脏缓解,毒性却十分可观。
病理过程可拆成三个纠缠的环节:自身抗体与免疫复合物(IC)沉积;浸润免疫细胞与肾脏驻留细胞被激活或增殖;损伤局部聚集多种致病介质。增殖型最重,以肾小球内大量浸润细胞为特征;膜型以下皮下 IC 沉积为主,结局通常较好;混合型并不少见。几乎所有 LN 患者都有肾小球肾炎(GN),而肾小管间质肾炎(TIN)几乎总在 GN 之后出现,其机制既可能同源,也可能来自蛋白尿、缺氧与氧化应激;现行分类偏重肾小球,但 TIN 对结局同样关键。
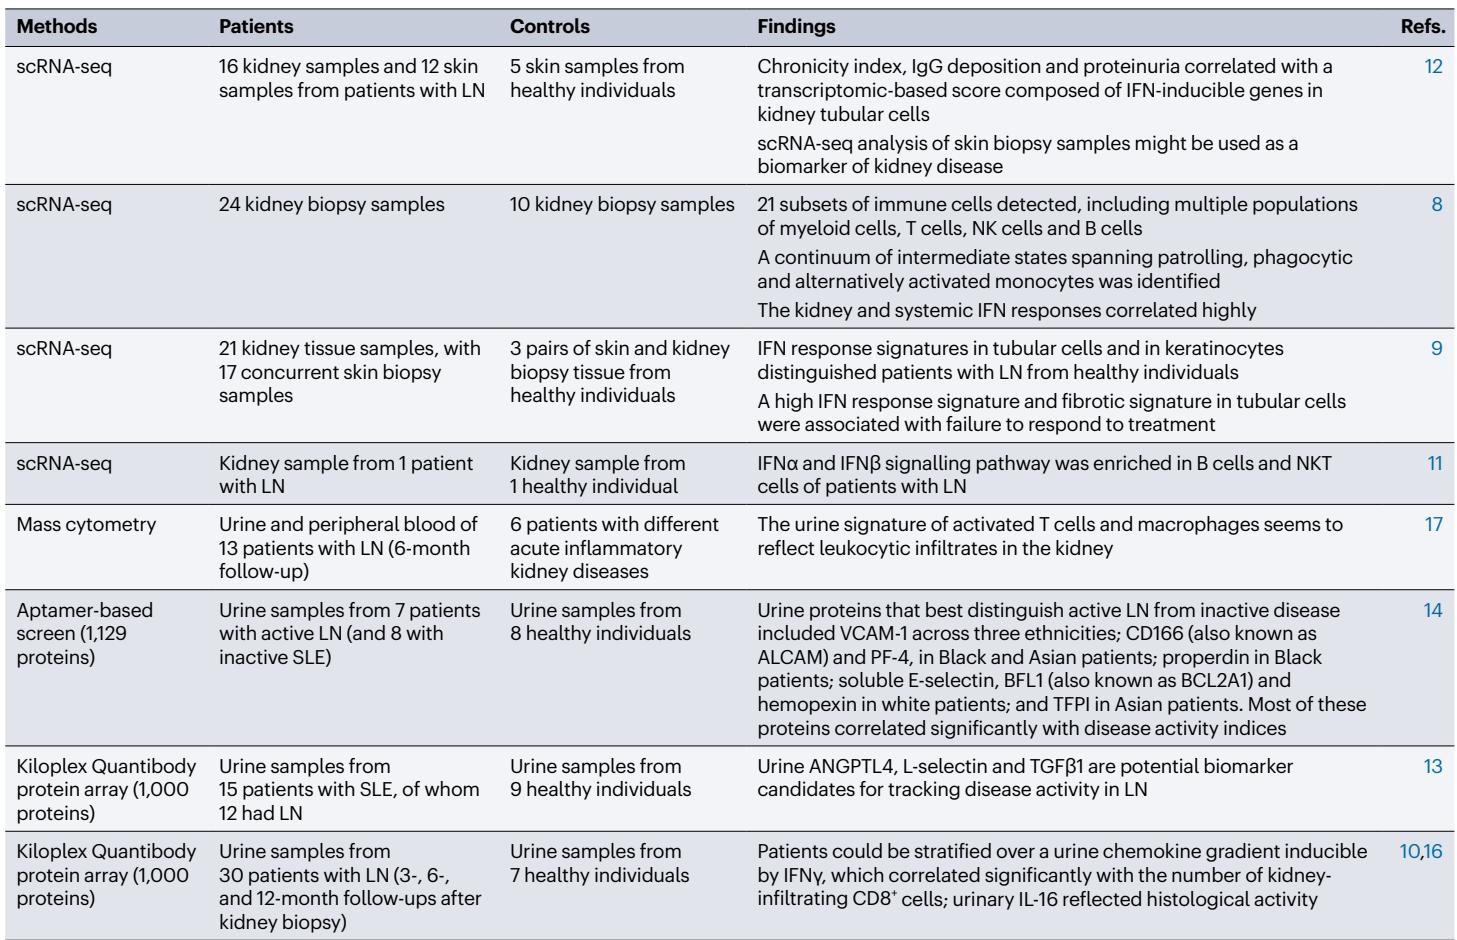
胞内活体成像让免疫细胞在肾内的动态可被时间分辨地观察,转录组与蛋白质组把分子发病机制加速拆解,而 mass cytometry 与多重组织成像在 LN 中仍待开拓。NIH AMP 1.0 已完成多项 LN 肾活检单细胞研究,规模更大的 AMP 2.0 覆盖超过 150 例患者、七万余细胞与 134 个亚群,初步提示不同白细胞群对应特定组织学特征,其中巨噬细胞的分化状态似乎能区分增殖型与膜型疾病。
范式转变:本综述把 LN 的叙事从单纯的免疫复合物沉积病,转向两条更主动的轴线,其一是染色质作为核心自身抗原直接点燃先天免疫,其二是肾脏驻留细胞作为炎症与纤维化的积极参与者。这解释了为何只针对 B 细胞或 T 细胞的单一生物制剂难以覆盖整个致病网络。
适应性免疫:T 细胞状态、B 细胞亚群与原位免疫
T 细胞是 LN 肾内浸润细胞的主体。小鼠狼疮肾中多数肾浸润 T 细胞(KIT)并非典型效应细胞,其细胞因子产生与增殖能力低于外周血并带有耗竭转录特征;但人 LN 活检的 scRNA-seq 未见耗竭特征,观察到的 CD8+ T 与 NK 细胞高表达 granzyme B 与 K。这种跨物种矛盾提醒读者不要把小鼠结论直接外推。
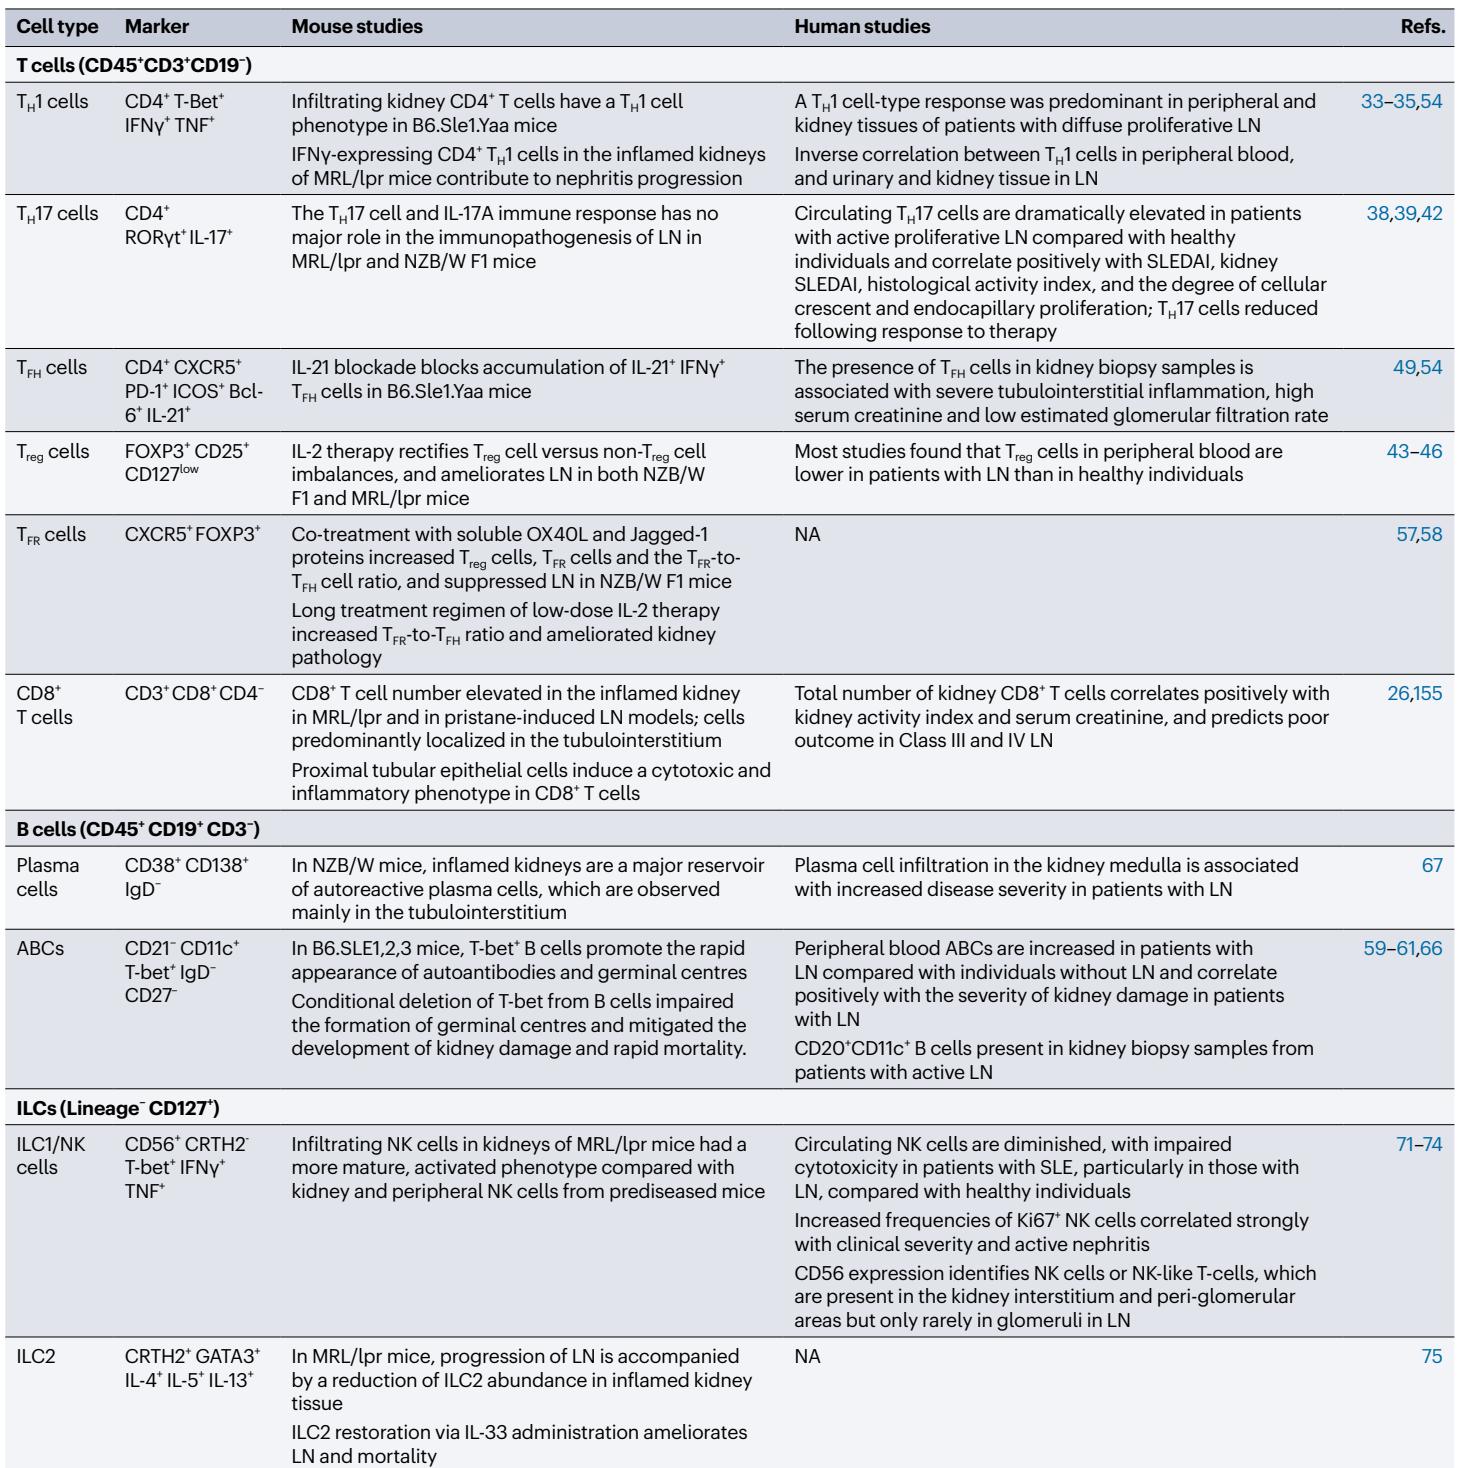
CD8+ T 细胞在肾小球周围浸润中占优势,数量与病理活动指数、血清肌酐正相关并可预测 III 与 IV 类 LN 的不良结局;CD107a+ 细胞毒性亚群与蛋白尿相关,组织定居记忆 T 细胞(TRM)比例升高并与足细胞损伤、肾小球硬化正相关。弥漫增殖型 LN 以 TH1 反应为主。活动性增殖型 LN 外周血 TH17 显著升高,与 SLEDAI、活动指数、细胞性新月体与内皮增殖正相关并在有效治疗后下降;CD3+CD4-CD8- 双阴性 T 细胞是肾内 IL-17 的重要来源,缺乏 IL-17 信号接头 TRAF3IP2(CIKS/ACT1)的 Fcgr2b-/- 小鼠 GN 明显减轻、生存改善。相反,人 LN 的 CD4+ T 细胞簇并未清晰呈现 TH1 或 TH17 特征,该轴在两类经典小鼠模型中也无主要作用。
多数报告认为 LN 患者外周 Treg 减少而 TH17/Treg 比值升高;低剂量 IL-2 可纠正失衡、提高 TFR/TFH 比值并减轻小鼠 LN。TFH 主导生发中心与亲和力成熟,活检中其存在与严重小管间质炎症、高肌酐、低 eGFR 相关;编码 OX40L 的 TNFSF4 是 SLE 易感位点,OX40L-OX40 与 IL-21 共同驱动 TFH 分化与肾炎,阻断 IL-21 可改善 B6.Sle1.Yaa 小鼠结局。
B 细胞端最受关注的是随年龄蓄积的 ABC。它们在 SLE 外周血增多,与抗染色质抗体强相关并随活动度波动,LN 肾中可见带 ABC 特征的局部活化 B 细胞;T-bet 使 CD11c+T-bet+ ABC 成为高效抗原提呈细胞并破坏基于亲和力的生发中心选择,从 B 细胞删除 T-bet 可减轻肾损害。功能上 ABC 与 IgD-CD27- 双阴性 B 细胞相似,后者频率与肾损害严重度相关。NZB/W F1 小鼠炎症肾是自身反应性浆细胞的储库,人 LN 髓质浆细胞浸润与严重度相关但与小管基底膜 IC 无关。多重共聚焦显示 B 细胞与 TFH 形成肾小球周围邻域,高 B 细胞密度反而与肾衰竭保护相关,而高 CD8+、γδ 或双阴性 T 细胞密度同时关联急性与进展性肾衰竭。SLE 尤其 LN 患者循环 NK 减少且细胞毒受损,Ki67+ NK 频率与严重度相关;MRL/lpr 小鼠 ILC2 减少,而 IL-33 恢复 ILC2 可改善 LN 与生存。
髓系细胞、三级淋巴结构与肾脏驻留细胞
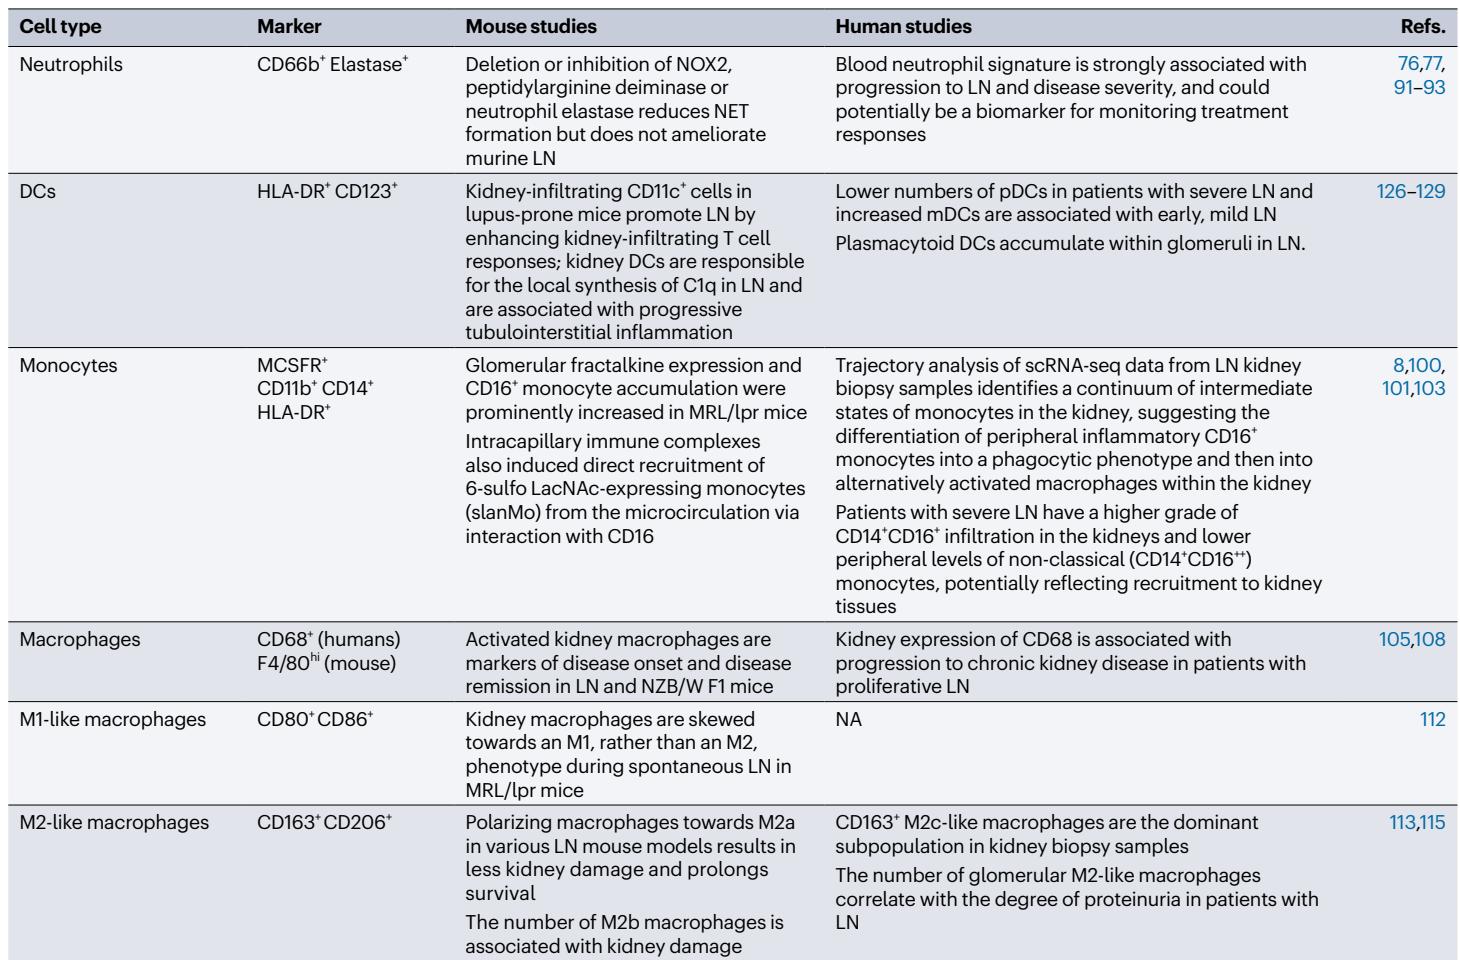
中性粒细胞在 LN 肾内大量存在的证据其实不足,但 NETs 被反复报道。NETs 是中性粒细胞经 NETosis 排出、由修饰染色质与胞质及颗粒蛋白装饰的网状结构,其在 SLE 尤其 LN 循环中升高,丰度与抗 dsDNA、C3、C4 及蛋白尿相关,活检的肾小球与小管间质中亦可见并伴更高活动指数。因果链却并不牢固:NOX2 缺失减少 NET 形成却显著加重 GN,NOX2 激活剂反而减轻肾炎;删除或抑制 peptidylarginine deiminase 或中性粒细胞弹性蛋白酶均不改善小鼠 LN。因此 NETs 更像与活动度高度相关的放大器,其致病条件仍待界定。
单核-巨噬系统呈现明确的连续谱。肾小球巨噬细胞可来自被核酸感知 TLR 激活的内皮细胞所招募的循环单核细胞,单核细胞 CCR2 与内皮 TNFR2 支持其在炎症血管内直接分化;肾脏另有源自胚胎前体、长寿命且可自更新的驻留巨噬细胞,它们经囊泡跨内皮转运摄取被泵入间质的循环 IC,触发 FcγRIV 依赖的炎症并招募单核细胞与中性粒细胞,两类细胞分工不同。LN 活检轨迹分析显示外周 CD16+ 经典型单核细胞先在肾内转为吞噬表型、再分化为替代活化巨噬细胞;损伤内皮的 fractalkine 经 CX3CR1 招募 CD16+ 单核细胞。极化方面,小鼠自发 LN 偏向 M1,推向 M2a 可减轻损伤并延长生存,而人 LN 活检以 CD163+ M2c 样为主,其可溶性形式在尿液中升高并与活动度、长期结局及同期病理相关,也被牵连于纤维化。干预上,CSF-1R 激酶抑制剂可改善 MRL/lpr 小鼠肾病而不影响 IgG 与 C3 沉积,抑制髓系 NF-κB 可减少经典活化巨噬细胞浸润,而 ILC3 来源的 IL-22 通过促进巨噬细胞浸润加重 LN。
树突状细胞方面,重症 LN 患者 pDC 偏低,早期或轻型则伴共刺激分子升高的髓系 DC。三级淋巴结构(TLS)是慢性炎症下形成的异位淋巴结构,其存在与小管基底膜 IC 及更差预后相关;NZB/W F1 小鼠肾内 TLS 形成类似淋巴结的大型互联网络,而 BAFF 高水平是诱导或维持 TLS 并将 T 细胞定位到肾小球所必需。
肾脏驻留细胞不是旁观者。足细胞表达大量固有与适应性免疫分子,可作为非造血的专业抗原提呈细胞并与 T 细胞直接接触,其肌动蛋白骨架失调与足突融合导致滤过屏障丧失,在增殖型比膜型更常见且预后更差;针对 α-enolase 与 annexin A1 的自身抗体、NLRP3 与 CaMK4 的活化均被牵连。系膜细胞源于髓系,可提呈抗原、表达 TLR 并产生干扰素,CaMK4 除调控 T 细胞产生 IL-2 与 IL-17 外还驱动其增殖与 IL-6 产生,抑制或敲除 CaMK4 可在 MRL/lpr 小鼠中抑制 LN。肾小管上皮细胞(TEC)通过细胞因子、趋化因子与纤维化分子主动参与小管间质病理,近端 TEC 可诱导 CD4+ T 细胞活化,TEC 靶向递送 CaMK4 抑制剂能有效抑制肾炎症。需要强调,系膜细胞与 TEC 的多数证据来自体外与小鼠,其对人体 LN 的意义仍待验证。
IFN 特征与核酸感受器:先天免疫的传感层
IFN 特征,即数百条 IFN-I 诱导转录本的过表达,存在于 70% 至 90% 的 SLE 患者。高基线 IFN 特征与更早发生肾炎及后续肾脏活动率升高相关,血清 IFN 高者中 III 与 IV 类 LN 占比显著升高;IFN-λ 持续升高与组织学治疗反应不佳相关。来源本身有争议:pDC 是专职 IFN-I 生产者但该功能在 SLE 中可能缺陷,中性粒细胞可在循环染色质刺激下产生 IFNα,其效率仅为 pDC 的二十七分之一但数量是一百倍;肾内 TEC 被认为是主要 IFNα 来源并可能构成自分泌环路。小管细胞中上调的 IFN-I 特征与纤维化特征同时预示治疗无反应,并与慢性化指数、IgG 沉积和蛋白尿相关。
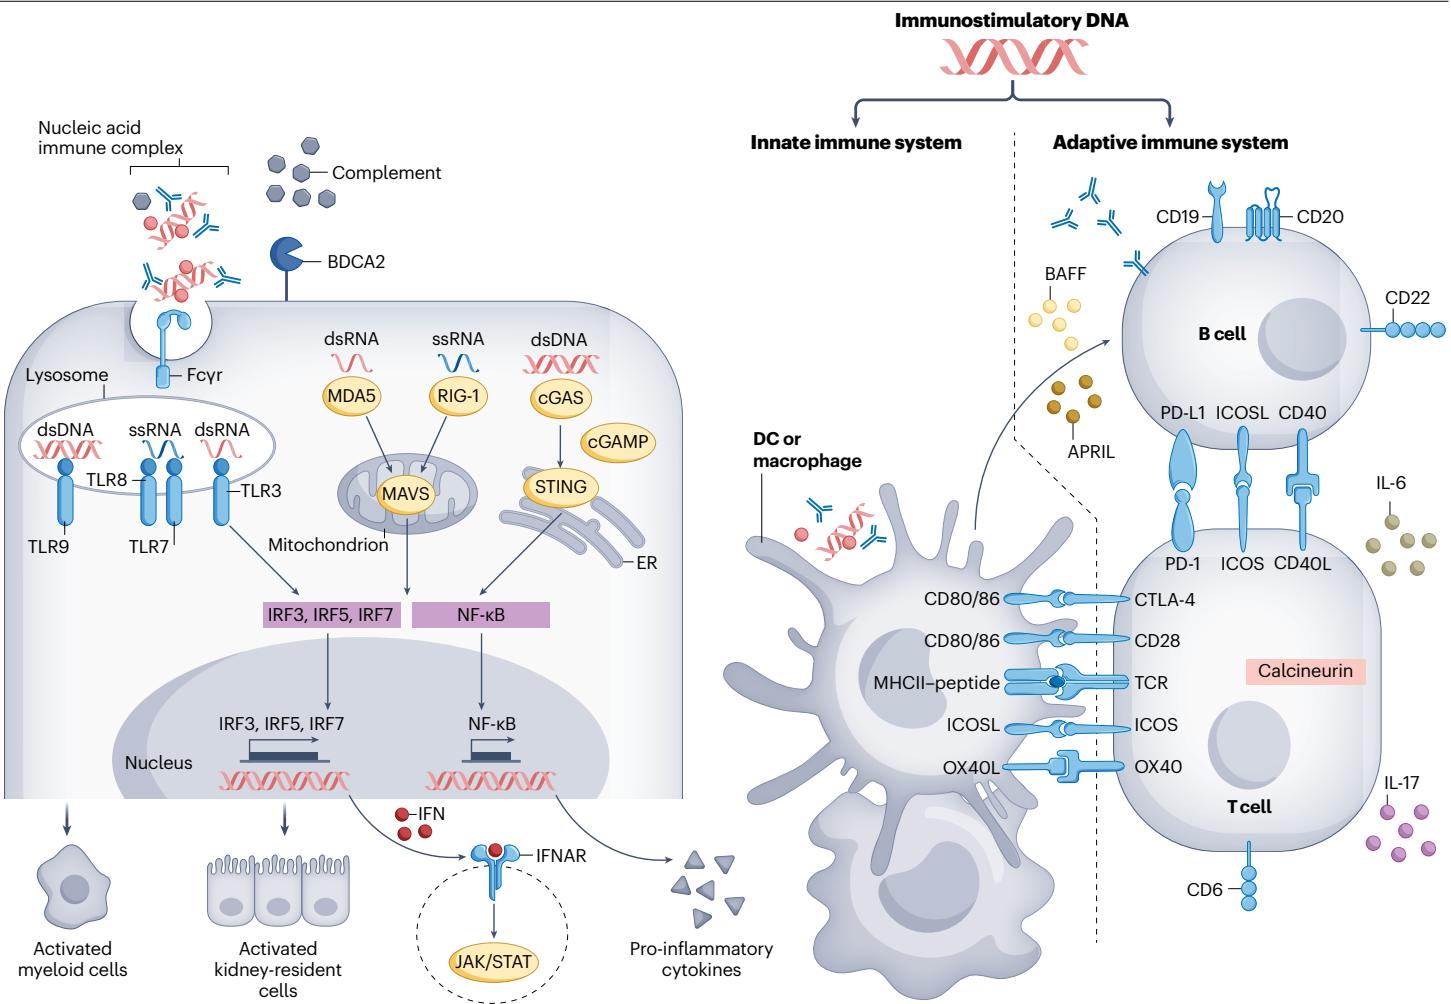
内体端,TLR7 与 TLR9 高表达于 pDC 与 B 细胞内体,分别被含 RNA 或含 DNA 的 IC 激活。TLR7 还直接促进自发生发中心、浆母细胞分化与自身抗体产生,其活性是抗 RNA 抗体形成、DC 活化与小鼠严重 GN 所必需,功能获得性变异可直接导致人类狼疮;由于 TLR7 位于 X 染色体并可逃逸 X 失活,它可能参与 SLE 的女性优势,小鼠 Yaa 位点同样导致 TLR7 过表达。尽管通路与分布相似,TLR9 对 TLR7 起负向调控:SLE 患者 B 细胞 TLR9 反应缺陷可能促成耐受丧失,B 细胞特异性 TLR9 删除虽减少抗 dsDNA 与核小体抗体,却扩大自身抗体谱并加重肾炎。胞质端,IFIH1(MDA5)多态性与 SLE 相关,超过三分之一患者可见 MAVS 寡聚化并伴 IFN-β 与抗 Sm、U1RNP 抗体升高;cGAS 表达升高并与 IFN 评分正相关,编码 STING 的 TMEM173 功能获得性突变导致狼疮样炎症综合征,但 cGAS-STING 在小鼠模型中的结论相互冲突。这些感受器在系膜细胞、足细胞与 TEC 中均有表达,然而支持其在 LN 中直接致病的实验证据仍稀少。
染色质失衡:来源扩张与清除失能
染色质既是驱动 SLE 适应性免疫的核心自身抗原,也因其能触发胞质与内体核酸感受器而成为先天免疫的中心驱动者。近十年的进展集中在来源扩张与清除失能两端。
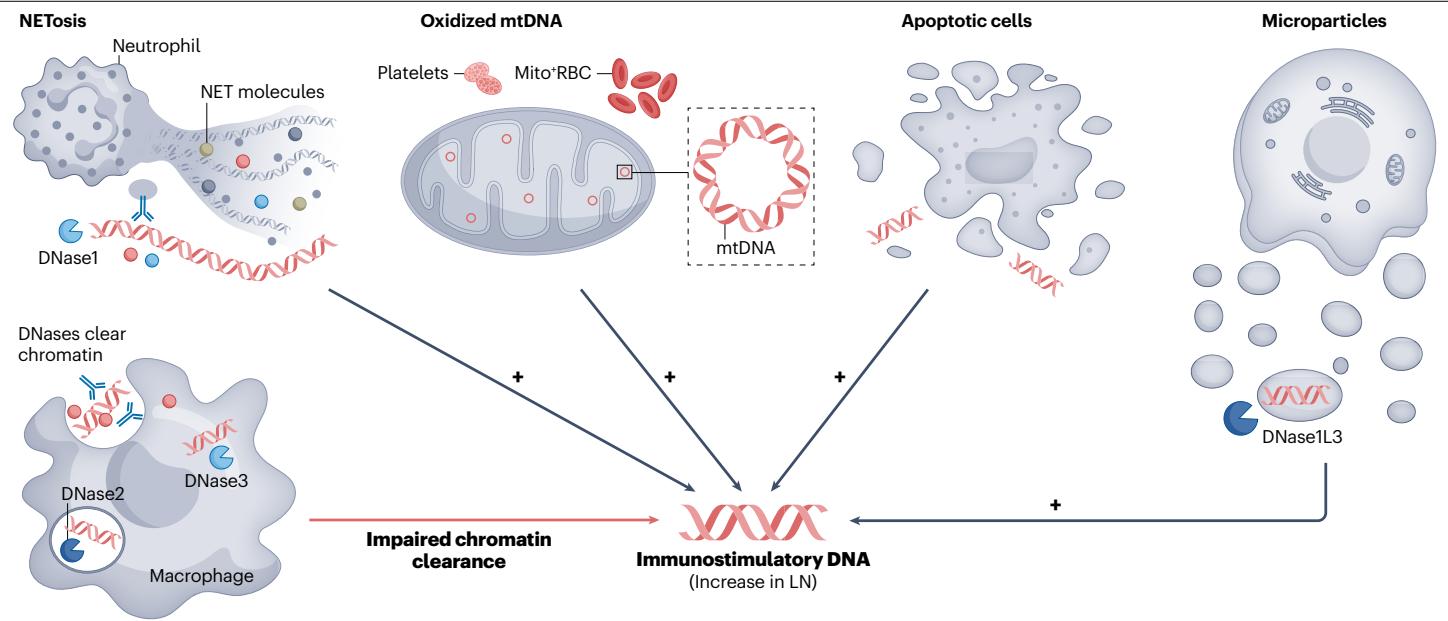
在 LN 中,自身抗体、IC、细胞因子与 IFN 都能使中性粒细胞为 NETosis 预激活,NET 释放的 DNA 经 pDC 的 TLR9 或单核与巨噬细胞的 cGAS-STING 触发 IFN-I,形成自我维持的恶性循环;NET 上 DNA 结合的 IL-33、HMGB1 与 LL37 进一步放大信号,携带 IL-33 的 NETs 可在活动性狼疮的小管间质中检出并强烈刺激 pDC 合成 IFNα。铁死亡是另一条释放路径:自身抗体与 IFN-I 协同诱导中性粒细胞铁死亡具有致病意义,TEC 铁死亡则把肾小球损伤与小管间质病理连接起来。线粒体是重要 DNA 来源,血小板提供循环线粒体储库,红细胞生成中程序化线粒体清除缺陷导致 Mito+ 红细胞蓄积;线粒体活性氧促使氧化 mtDNA 释放,氧化型 DNA 更耐核酸酶降解且更强地激活 STING,受氧化应激的线粒体经 VDAC 寡聚体形成的孔道释放短片段 mtDNA,抑制该过程或给予抗氧化剂均可减轻小鼠狼疮与 IFN 信号。凋亡微粒携带核酸与警报素并可预激活 NETosis,但其数量是否增加的报告相互矛盾。
清除端同样关键。凋亡残体与 IC 本应被吞噬细胞以非炎症方式处理,但 SLE 巨噬细胞存在摄取与降解缺陷,MRL/lpr 小鼠巨噬细胞溶酶体成熟受损、酸化减弱而活性氧增强。核酸酶中最重要的 DNASE1L3 能独特地消化凋亡微粒中的染色质,其缺失小鼠迅速出现抗 DNA 与抗染色质抗体并发展为狼疮样疾病;DNASE1、DNase2、DNase3 与 TREX1 的缺陷或突变同样与 SLE 及 LN 相关。
抗体层面,SLE 关联一百多种自身抗体,最具特征的是抗 dsDNA,其血清学特异性超过 95%,且确实参与肾、皮肤与脑的损伤;滤泡外 B 细胞分化为短寿命抗体形成细胞是关键机制,并受 IFN-I 与 pDC 促进。但并非所有抗 DNA 抗体阳性者都发生肾炎,哪些抗原赋予致病性、IC 为何在肾沉积仍未解决;抗核小体、抗组蛋白、抗核糖体 P、抗 C1q 与抗 vimentin 等也可能重要。补体的本职是安全清除 IC 与凋亡细胞,因此 C1q、C2、C4 缺乏是单基因狼疮的重要易感因素,而经抗体或 IC 触发的补体激活与沉积又是 LN 的关键特征;细胞结合型 C4d 等裂解产物可能优于完整 C3、C4 用于活动度监测,抗 C5 单抗 eculizumab 对 LN 相关血栓性微血管病有初步支持,口服 C5a 受体抑制剂 avacopan 正在 LN 中研究。理解补体在 LN 中保护与炎症的双重角色,是合理应用这类药物的前提。
遗传易感性与可溶性介质网络
按功能分组,影响淋巴细胞信号与活化(BANK1、BLK、PTPN22、TNFSF4、ETS1、PRDM1、HLA-DR)、炎症(TNFAIP3、UBE2L3、IRAK1、ITGAM)、IFN 产生(IRF5、IRF7、TLR7、TLR8、TLR9、STAT4)、DNA 清除(DNASE1、DNASE1L3、TREX1)与补体(C1q、C4)的多态性赋予 SLE 与 LN 易感性。与 LN 特异相关的基因包括 APOL1、ACE、ITGAM、HLA-DR 与多个 FcγR 基因,无偏倚 meta 分析另给出 PDGFRA、HLA-DR2、HLA-DR3、SLC5A11、ID4、HAS2 与 SNTB1。
已进入治疗阶段的细胞因子轴
- BAFF:抗 BAFF 单抗 belimumab 已获批与吗替麦考酚酯联合用于 LN。
- IFN-I:anifrolumab 靶向 IFN-I 受体亚基 1,用于中重度 SLE 并在 LN 中作为附加治疗试验。
- TWEAK-Fn14:Fn14 表达于包括肾脏驻留细胞在内的多种细胞,促进炎症、细胞增殖或死亡、血管活化与纤维化;尿液 TWEAK 与肾炎严重度相关。
- 其他具潜力介质:IL-17、TNF、TGFβ(同时是纤维化关键驱动)、IL-6、IL-10、CCL2、CXCL10。
尿液无创标志物
- 尿液蛋白质组与肾单细胞转录组整合分析显示,按 IFNγ 可诱导的趋化因子梯度可分层患者,该梯度与肾浸润 CD8+ 数量显著相关并识别增殖型 LN。
- IL-16 由 LN 肾的髓系、NK 与 CD8+ T 细胞表达,治疗反应伴随尿液 IL-16 下降。
- 用床旁检测追踪活动性 LN 尿液标志物的可行性已被报道,支持无创纵向监测。
临床含义:这些研究预示 LN 的诊断与干预将走向更精确、更个体化,而非当前依赖显微镜下组织学评分、按方案统一启动标准治疗的一刀切模式。
治疗进展与临床试验的方法学反思
机制理解的进步推动了过去十年的试验热潮,促成 belimumab 与 voclosporin 在标准治疗基础上获批。但多项 II 期表现优异的药物在 III 期意外失败,包括 rituximab、abatacept 与 JAK 抑制剂 baricitinib,它们靶向的都是关键致病机制却未达主要终点。样本量、终点选择、试验时长、高安慰剂反应率以及基线激素背景都可能掩盖阳性信号;SLE 高度异质,即便在 LN 内部,增殖型与膜型、新发与复发也机制不同。单一生物制剂难以覆盖全部机制,按生物标志物或药物基因组学分层,以及借鉴肿瘤学系统测试多通路联合,可能提高成功率。
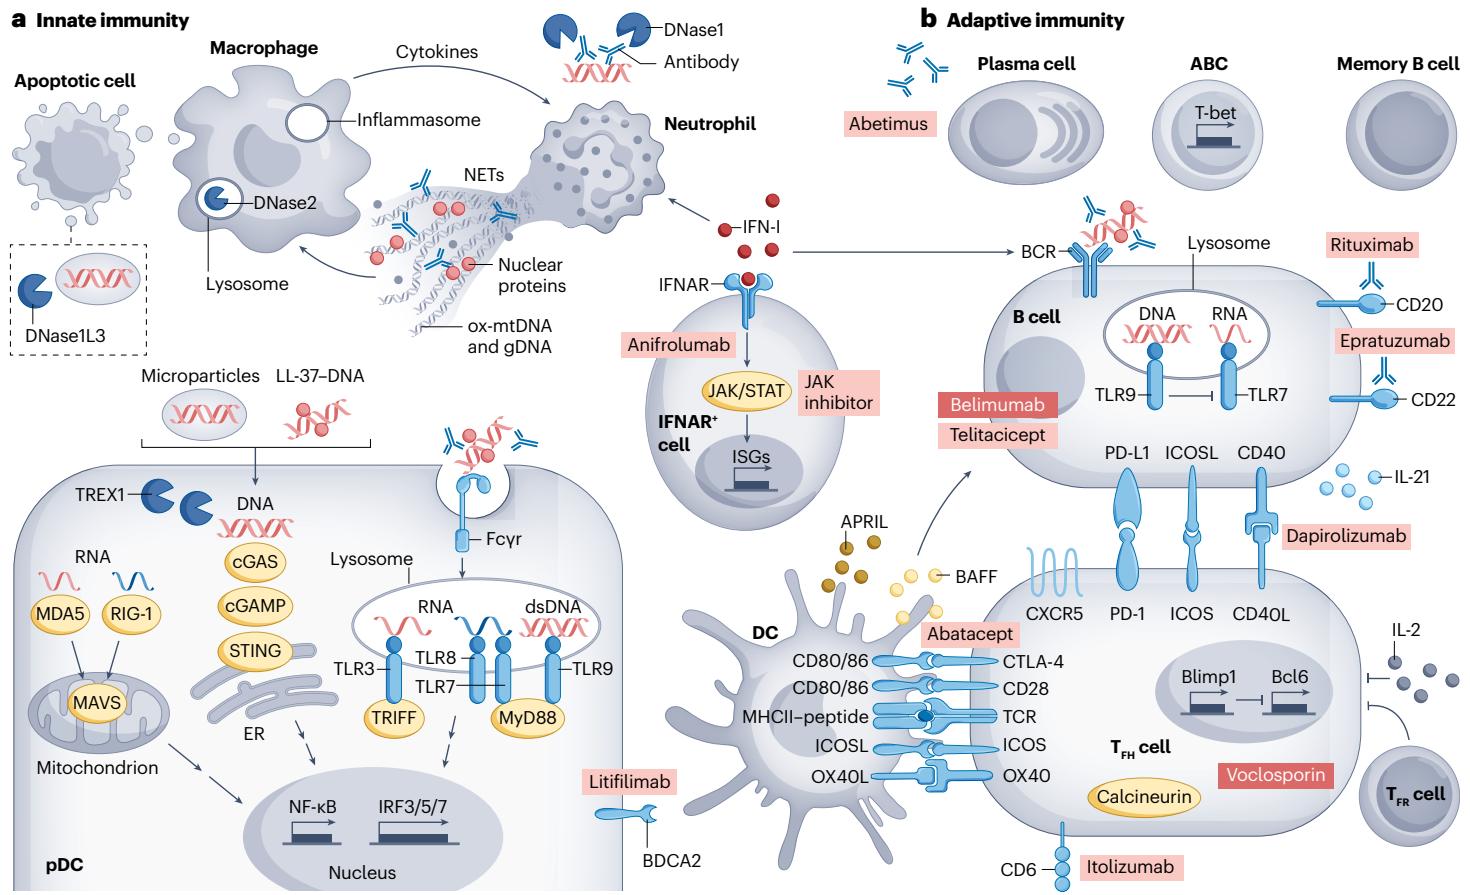
试验未成功并不推翻机制学理。rituximab 虽未在 LN 达到终点,仍被广泛用于该适应证并有真实世界经验支持;更强效的新一代 B 细胞清除剂 obinutuzumab 在活动性增殖型 LN 的 II 期随机试验中结果可观,抗 CD19 CAR T 细胞疗法在难治性 SLE 中显示潜在获益。anifrolumab 在 LN 的 II 期虽未达主要终点,但强化方案伴随完全肾脏反应改善并可持续减少糖皮质激素。以强免疫病理学理为基础,配合患者选择与试验设计的严格把控,是 LN 新药真正落地的前提。
结论与展望
核心结论:现有证据指向一条主线,即免疫刺激性染色质的生成增加与清除效率不足,共同驱动 LN 的先天与适应性免疫,这一过程在遗传易感个体中尤为突出。
尚未解决的问题
- 各染色质相关机制对免疫刺激性 DNA 生成的相对贡献不清。
- 基因多态性如何具体影响免疫刺激性 DNA 的产生尚未量化。
- 系统性与肾局部来源的染色质在 LN 中的分工未定。
- 其中哪些过程真正可被治疗靶向,是最关键的问题。
下一个十年的方向
- 带空间坐标的转录组与蛋白质组将澄清 IFN 特征定位的矛盾结论。
- 足细胞、系膜细胞与 TEC 的主动致病角色有望从观察走向验证。
- 巨噬细胞分化状态可能成为区分亚型与预测慢性化的读数。
- 无创尿液标志物结合分层与联合治疗,推动 LN 个体化医疗。
这篇综述把 LN 收束为一个可操作框架:上游是染色质的释放与清除失衡,中游是核酸感受器与 IFN 放大环路,下游由 T 与 B 细胞亚群、髓系连续谱、三级淋巴结构和肾脏驻留细胞共同执行损伤与纤维化。每个环节都已有可干预节点,而机制能否转化为阳性试验,取决于分层、联合与终点设计这三件方法学的事。
🗣️ 通俗解读
下面用大白话把这篇论文的核心逻辑跟你捋一遍。
这篇文章到底在说啥?
狼疮病人的肾被破坏,关键不只是抗体沉积在肾上,而是细胞死亡时甩出来的染色质既被当成抗原招来更多抗体,又被当成危险信号被细胞里的核酸探测器读到,两头同时点火,炎症就退不下去。
核心逻辑捋一遍
打个比方
把染色质想成工厂里碎掉的机器零件。零件本身会划伤地面,更麻烦的是它会触发烟雾报警器,报警器一响就把消防队源源不断叫来,而消防队喷水造成的破坏比零件本身还大。所以论文的重点是:光关报警器不够,还得把碎零件及时扫走。
[精选]参考文献
- Mohan C., Zhang T., Putterman C. Pathogenic cellular and molecular mediators in lupus nephritis. Nature Reviews Nephrology (2023). 本文的图 1 至图 3 与表 1 至表 3 均引自该综述。
- Parikh S. V., Almaani S., Brodsky S., Rovin B. H. Update on lupus nephritis: core curriculum 2020. American Journal of Kidney Diseases, 76, 265–281 (2020).
- Hocaoglu M. et al. Incidence, prevalence, and mortality of lupus nephritis: a population-based study over four decades — The Lupus Midwest Network (LUMEN). Arthritis & Rheumatology, 75, 567–573 (2022).
- Arazi A. et al. The immune cell landscape in kidneys of patients with lupus nephritis. Nature Immunology, 20, 902–914 (2019).
- Der E. et al. Tubular cell and keratinocyte single-cell transcriptomics applied to lupus nephritis reveal type I IFN and fibrosis relevant pathways. Nature Immunology, 20, 915–927 (2019).
- Brown G. J. et al. TLR7 gain-of-function genetic variation causes human lupus. Nature, 605, 349–356 (2022).
- Lood C. et al. Neutrophil extracellular traps enriched in oxidized mitochondrial DNA are interferogenic and contribute to lupus-like disease. Nature Medicine, 22, 146–153 (2016).
- Kim J. et al. VDAC oligomers form mitochondrial pores to release mtDNA fragments and promote lupus-like disease. Science, 366, 1531–1536 (2019).
- Sisirak V. et al. Digestion of chromatin in apoptotic cell microparticles prevents autoimmunity. Cell, 166, 88–101 (2016).
- Jayne D. et al. Phase II randomised trial of type I interferon inhibitor anifrolumab in patients with active lupus nephritis. Annals of the Rheumatic Diseases, 81, 496–506 (2022).
- Mackensen A. et al. Anti-CD19 CAR T cell therapy for refractory systemic lupus erythematosus. Nature Medicine, 28, 2124–2132 (2022).
补充说明:以上为按主题精选的 11 条关键文献,原文共含 284 条参考文献,完整列表见 paper/paper.pdf。