Genomic alterations in thyroid cancer: biological and clinical insights
甲状腺癌的基因组改变:生物学与临床启示
Nature Reviews Endocrinology · Published online: 04 December 2023
📌 核心要点
- 绝大多数甲状腺癌由单一基因组事件起始,通常是 BRAFV600E 或 RAS 基因突变,其共同后果是 MAPK 通路的持续激活。
- 驱动突变决定组织学类型、分化程度与转移路径:BRAF 驱动者偏经典型与高细胞型、经淋巴道播散,RAS 驱动者偏滤泡样、经血行转移至肺与骨。
- 进展期肿瘤(DHGTC、PDTC、ATC)多由 BRAF 或 RAS 克隆演化而来,通过叠加 TP53、TERT 启动子、PI3K-AKT、SWI-SNF、EIF1AX 等改变走向未分化。
- 基因检测可细化预后,并能预测再分化治疗与放射性碘(RAI)摄取恢复的可能性;SWI-SNF 与 RBM10 突变提示 RAI 抵抗。
- BRAFV600E、RET 融合与 NTRK 融合是有药可用的可操作改变,dabrafenib 加 trametinib、selpercatinib、pralsetinib、larotrectinib、entrectinib 已在特定人群中获批。
概览:基因组简单性让甲状腺癌成为精准医学的样板
甲状腺癌绝大多数起源于甲状腺滤泡细胞(thyrocyte),在实体瘤中属于基因组相对简单的类型:突变负荷低、基因组多为二倍体,因此基因型与表型之间的对应关系格外清晰,也更容易做 genotype-phenotype 关联。2022 年 WHO 分类把滤泡细胞来源的肿瘤划分为三个高分化亚型:papillary thyroid cancer(PTC)、follicular thyroid cancer(FTC)与 oncocytic carcinoma of the thyroid(OCA,旧称 Hürthle 细胞癌),三者合称 differentiated thyroid cancer(DTC)。PTC 占 80–85%,FTC 占 5–10%,局限于腺体内时五年生存率接近 100%。谱系另一端是 anaplastic thyroid cancer(ATC),罕见但侵袭性极强,历史中位生存不足 6 个月;poorly differentiated thyroid cancer(PDTC)与 2022 年新设的 differentiated high-grade thyroid carcinoma(DHGTC)位于中间地带,PDTC 五年生存约 70%。
这篇综述把 TCGA 以来积累的大规模 next-generation sequencing(NGS)数据与基因工程小鼠、CRISPR 编辑的人甲状腺前体细胞模型并列起来,围绕三个问题展开:甲状腺癌由哪些遗传事件起始,如何逐步走向未分化与侵袭,以及这些知识如何改变风险分层、RAI 治疗与靶向治疗决策。滤泡旁 C 细胞来源的 medullary thyroid cancer(MTC)不在讨论范围内。
| 类型 | 占比 | 分化程度 | 主要突变特征 | 典型播散方式 | 预后 |
|---|---|---|---|---|---|
| PTC | 80–85% | 良好 | BRAFV600E 约 60%(经典型与高细胞型富集);RET 融合约 7%;NRAS 多于 HRAS 多于 KRAS,12–16%(滤泡亚型) | 淋巴道至区域淋巴结,少见远处转移 | 良好 |
| FTC | 5–10% | 良好 | RAS 基因 25–30%;PAX8-PPARG 约 25%;EIF1AX 5–20%;PTEN 5–10% | 血行转移至肺与骨 | 良好 |
| OCA | 约 5% | 良好 | 线粒体呼吸链复合体 I 基因突变;核基因组近完全单倍体化 | 局部淋巴结与远处转移并存 | 良好至中等 |
| DHGTC | 低于 5% | 良好但高级别 | BRAFV600E;TERT 启动子;PIK3CA | 淋巴道,常见 | 中等 |
| PDTC | 低于 5% | 差 | RAS(常伴 EIF1AX);PTEN;TERT 启动子 | 侵袭生长、淋巴结与远处转移均常见 | 中等 |
| ATC | 约 2% | 缺失 | BRAFV600E 或 RAS;TP53 40–70%;TERT 启动子;PIK3CA;CDKN2A;SWI-SNF | 广泛侵袭与远处转移极常见 | 差 |
一句话概括全文逻辑:MAPK 通路的组成性激活决定甲状腺癌能否发生,而 MAPK 之外的少数关键基因改变决定它有多凶险;把这两层信息叠加,就能同时指导预后判断、再分化策略与靶向药物匹配。
起始事件:一条 MAPK 通路,三种互斥的打开方式
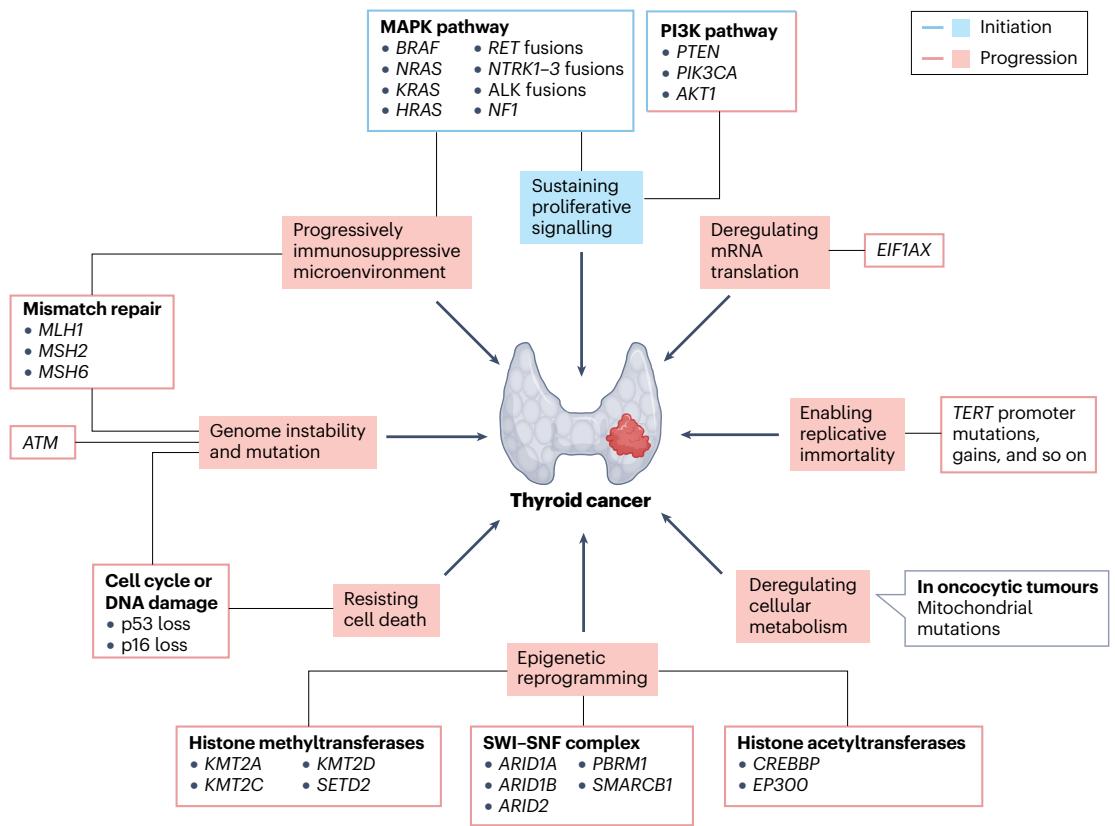
TCGA 研究显示,90% 的 PTC 由 MAPK 通路的激活事件起始,且这些事件彼此互斥:多数是 BRAFV600E,其次是 RAS 基因(NRAS 为主,HRAS 与 KRAS 次之),另有一小部分由受体酪氨酸激酶基因重排驱动,主要是 RET 融合,此外还有 NTRK1、NTRK3、ALK 等融合。BRAF 非 V600E 的 class II 突变(例如 BRAFK601E)与 BRAF 融合只占少数,但它们在生物学上表现得像 RAS 样肿瘤。
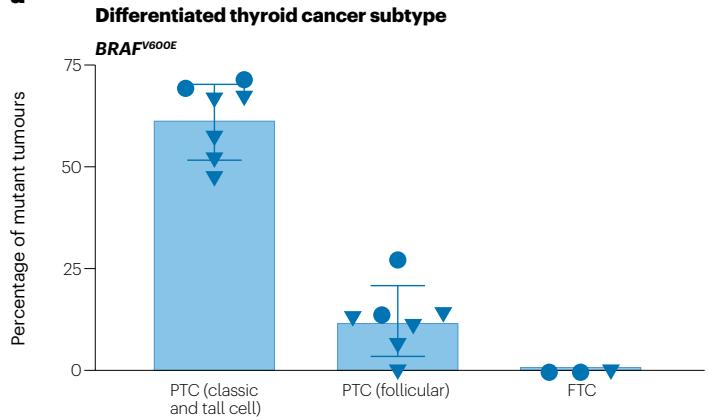
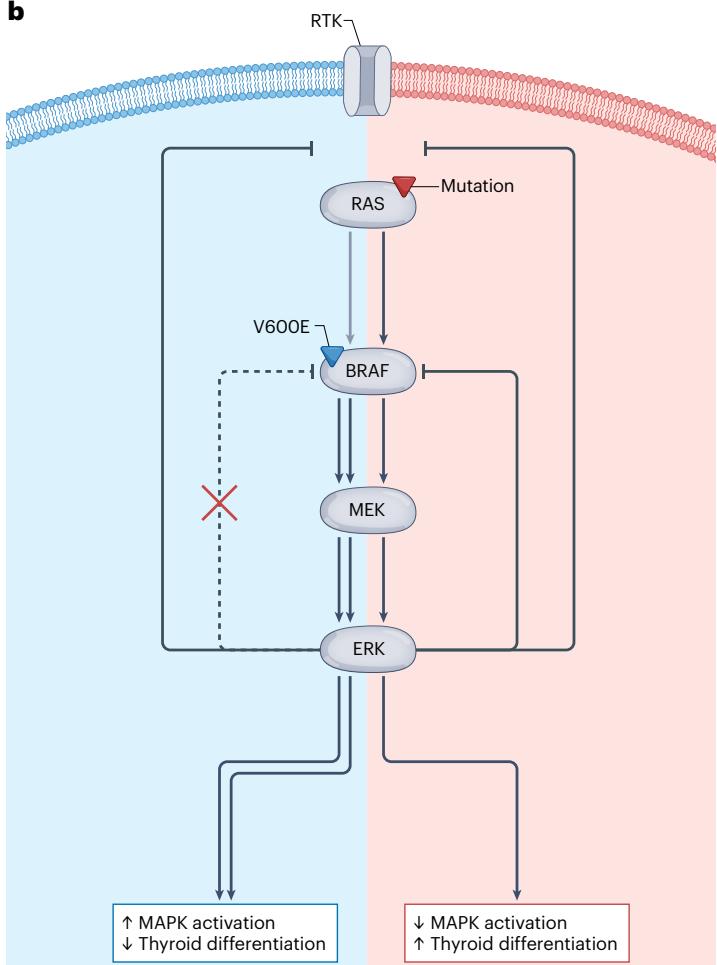
驱动突变不仅决定诊断,还决定肿瘤的转录程序。TCGA 用 71 个基因的表达特征构建了 BRAFV600E-RAS score(BRS),作为 MAPK 激活强度的替代指标;同时用包含 16 个甲状腺功能与碘代谢基因的 thyroid differentiation score 描述分化程度。两者呈反向关系:BRAF 样 PTC 的 MAPK 输出更高、分化评分更低,RAS 样 PTC 则相反。机制上,BRAF(V600E) 对 ERK 介导的负反馈抑制不敏感,因此信号通量更高,这也解释了它更强的转化能力;而高 MAPK 输出会压制 TSH-cAMP-PKA 依赖的分化基因,包括钠碘同向转运体 NIS(由 SLC5A5 编码),这正是后续 RAI 抵抗的分子根源。
体内模型给出的因果证据
甲状腺特异性表达 BRAF(V600E) 的小鼠几乎无一例外发生 PTC;而诱导 Nras、Hras、Kras 突变只产生甲状腺增生或滤泡样肿瘤,且潜伏期很长,提示 RAS 在甲状腺细胞中是较弱的癌基因。2023 年一项工作用 CRISPR-Cas9 在人胚胎干细胞来源的甲状腺前体细胞中敲入 BRAFV600E,可重现 PTC,而敲入 NRASQ61R 则重现 FTC,为基因型与组织型的对应关系提供了直接证据。RET 融合在儿童 PTC(60–70%)与电离辐射相关 PTC(40–70%,如切尔诺贝利事故队列)中显著富集,成人散发病例约 15%。
FTC 与 OCA 的例外路径
FTC 并非全部依赖 MAPK:约 25% 表达 PAX8-PPARG 融合蛋白,另有 TSHR、PTEN、EIF1AX 各占 5–10%。PTEN 缺失解除对 PI3K-AKT 的负调控,EIF1AX 突变引起翻译异常,二者单独存在时也见于滤泡腺瘤,说明其起始能力有限,但与 MAPK 驱动事件组合后能推动进展。DICER1 的 RNase IIIb 结构域突变驱动 1–2% 的甲状腺癌,与 BRAF、RAS 互斥,造成 microRNA 广泛失调,在儿童与 DICER1 综合征携带者中更常见;DGCR8 突变进一步支持 microRNA 通路的作用。OCA 则是独立实体:核基因组近完全单倍体化,线粒体呼吸链复合体 I 基因突变导致代谢重编程,并带来可靶向的代谢脆弱性。
进展事件:从分化良好到未分化的连续谱
多数晚期甲状腺癌要么直接由 DTC 演化而来,要么与其共享共同祖先。支持证据包括:部分 PDTC 与 ATC 中仍残留分化良好的成分;ATC 与并存的分化成分常共享 BRAF 或 RAS 克隆性突变;多区域全外显子测序显示 ATC 早期即从分化良好肿瘤分歧;单细胞 RNA 测序则以前所未有的分辨率描绘癌前病变到 PTC 再到 ATC 的拷贝数与转录变化。整体上,甲状腺癌的演化更接近线性累积,而非其他肿瘤那种高度分支的模式。
PI3K-AKT:与 MAPK 并行的第二条油门
PIK3CA、AKT1 与 PTEN 在 PDTC 与 ATC 中高频改变,且共现模式有讲究:PIK3CA 与 AKT1 突变倾向与 BRAFV600E 并存,PTEN 失活则与 RAS 及 NF1 突变聚集。小鼠实验中,Pten 失活叠加 Kras 或 Hras 突变可产生转移性 FTC 并伴随免疫抑制性微环境;PIK3CA(H1047R) 与 BRAF(V600E) 协同促进 ATC,增强增殖与上皮间质转化。双通路阻断在临床前模型中有协同效应,但因毒性尚未成功转化到临床。
TP53 与细胞周期:通往 ATC 的快车道
TP53 功能缺失是 ATC 的关键事件,也见于部分 DHGTC 与 PDTC。在 RET 融合、BRAFV600E、HRASG12V、KRASG12D、Pten 与 STRN-ALK 等多种小鼠模型中,Trp53 失活都能把肿瘤推向未分化、侵袭与转移,其中 BrafV600E 加 p53 缺失的表型最接近患者 ATC,并伴随 MAPK 与 PI3K 进一步激活以及免疫抑制性肿瘤相关巨噬细胞浸润。机制上,p53 缺失解除了癌基因诱导的衰老与细胞周期检查点屏障,并促进基因组不稳定。CDKN2A(p16)失活富集于部分 DHGTC 与 ATC,并在临床前模型中提示 CDK4/6 抑制剂的潜在价值。
TERT 启动子:不止是端粒
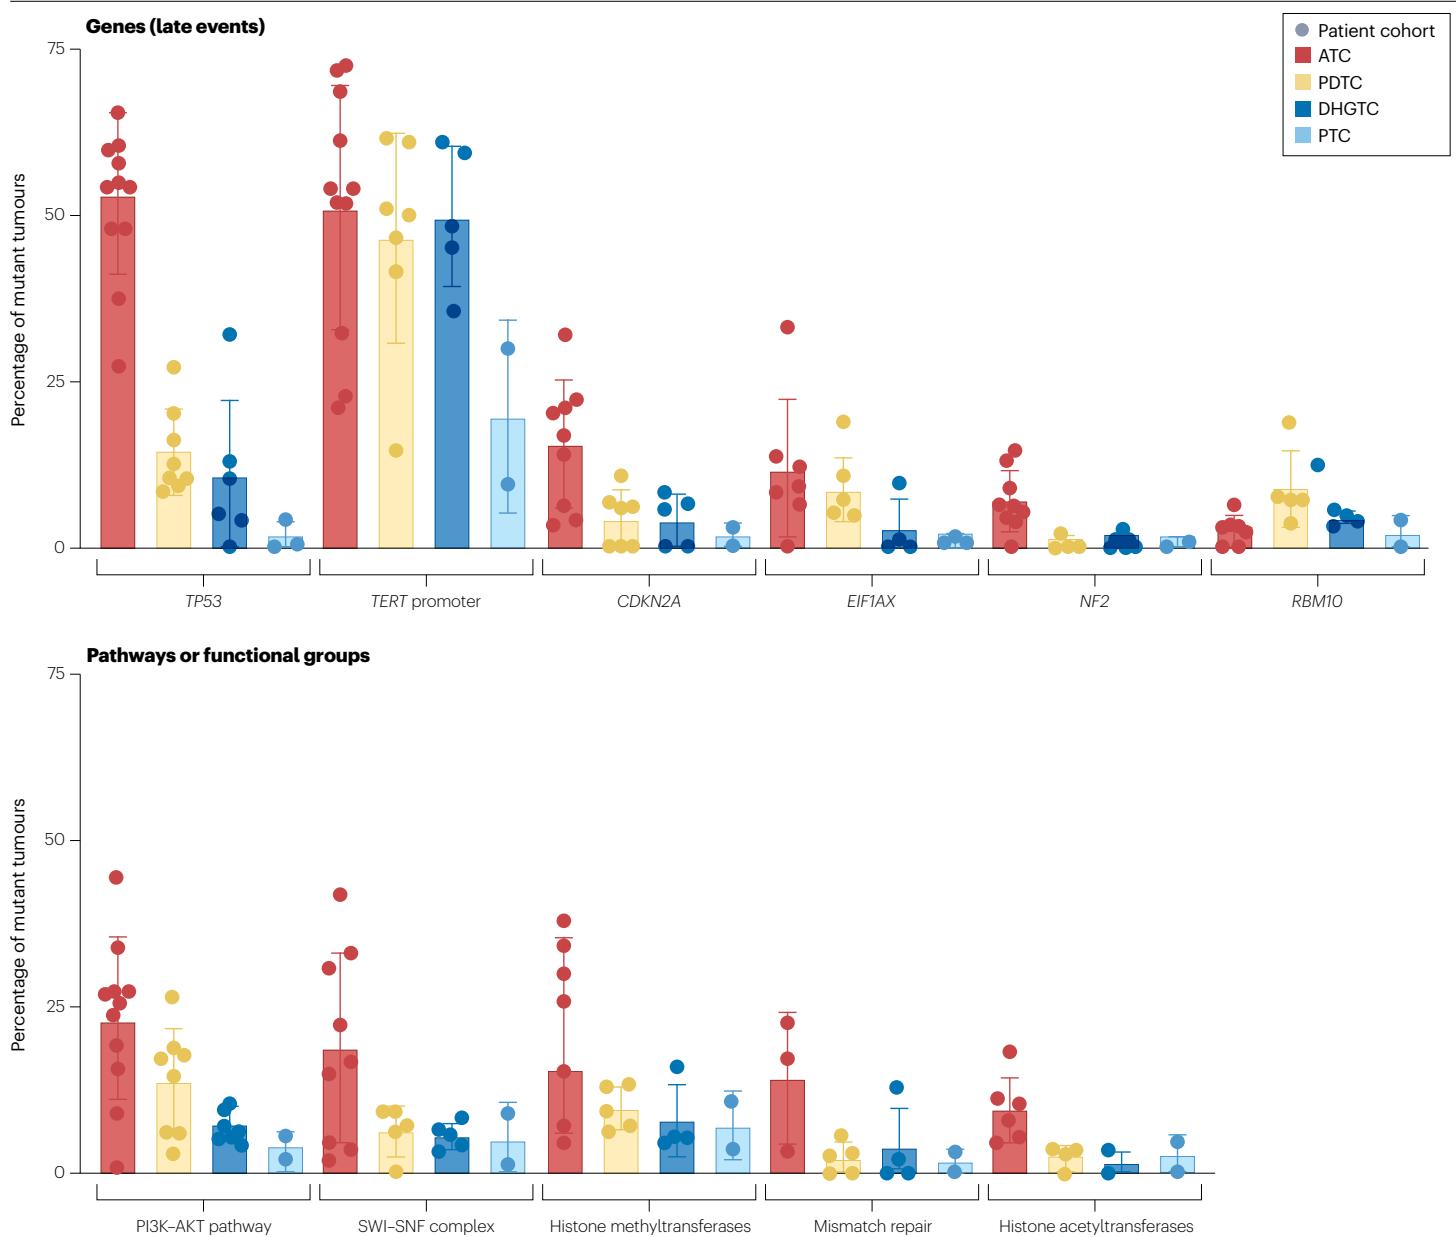
TERT 启动子突变发生在 c.-124C>T 与 c.-146C>T 热点,频率随疾病进展递增,在 ATC 最高,PDTC 与 DHGTC 次之,PTC 最低,且常与 BRAF 或 RAS 驱动共存。它通过招募 ETS 类转录因子重新激活端粒酶转录。除端粒维持外,小鼠模型显示 Tert 可在端粒长度无明显变化的情况下加速 BrafV600E 肿瘤进展,伴随 MAPK、PI3K 与 NF-κB 相关的细胞因子和趋化因子信号上调,2023 年的另一模型还揭示了核糖体生物合成参与其中。
SWI-SNF、EIF1AX 与其他长尾事件
SWI-SNF 染色质重塑复合物(ARID1A、ARID1B、ARID2、SMARCB1、PBRM1)的截断突变见于至少 20% 的 ATC。在 HRAS 与 BRAF 驱动小鼠中,甲状腺特异性失活 SWI-SNF 亚基可产生 PDTC 或 ATC;更关键的是,BRAF(V600E) 叠加 SWI-SNF 缺陷的肿瘤被锁定在未分化转录状态,MAPK 抑制剂无法逆转,这直接质疑了此类患者接受再分化治疗的价值。EIF1AX 的甲状腺特异性 A113splice 突变与 RAS 突变协同:它稳定翻译起始复合物,优先翻译 ATF4、稳定 MYC 并增加氨基酸通量从而激活 mTOR,在 HrasG12V 小鼠中推动肿瘤进展为 PDTC。此外,NF2(Merlin)缺失通过 YAP-TEAD 正反馈上调 RAS 转录促进进展,RBM10 突变富集于转移性病例,错配修复基因(MLH1、MSH2、MSH6)、ATM、组蛋白甲基转移酶(KMT2A/C/D、SETD2)与乙酰转移酶(CREBBP、EP300)的失活在 ATC 中突出,可能通过基因组不稳定与新抗原产生塑造免疫微环境。
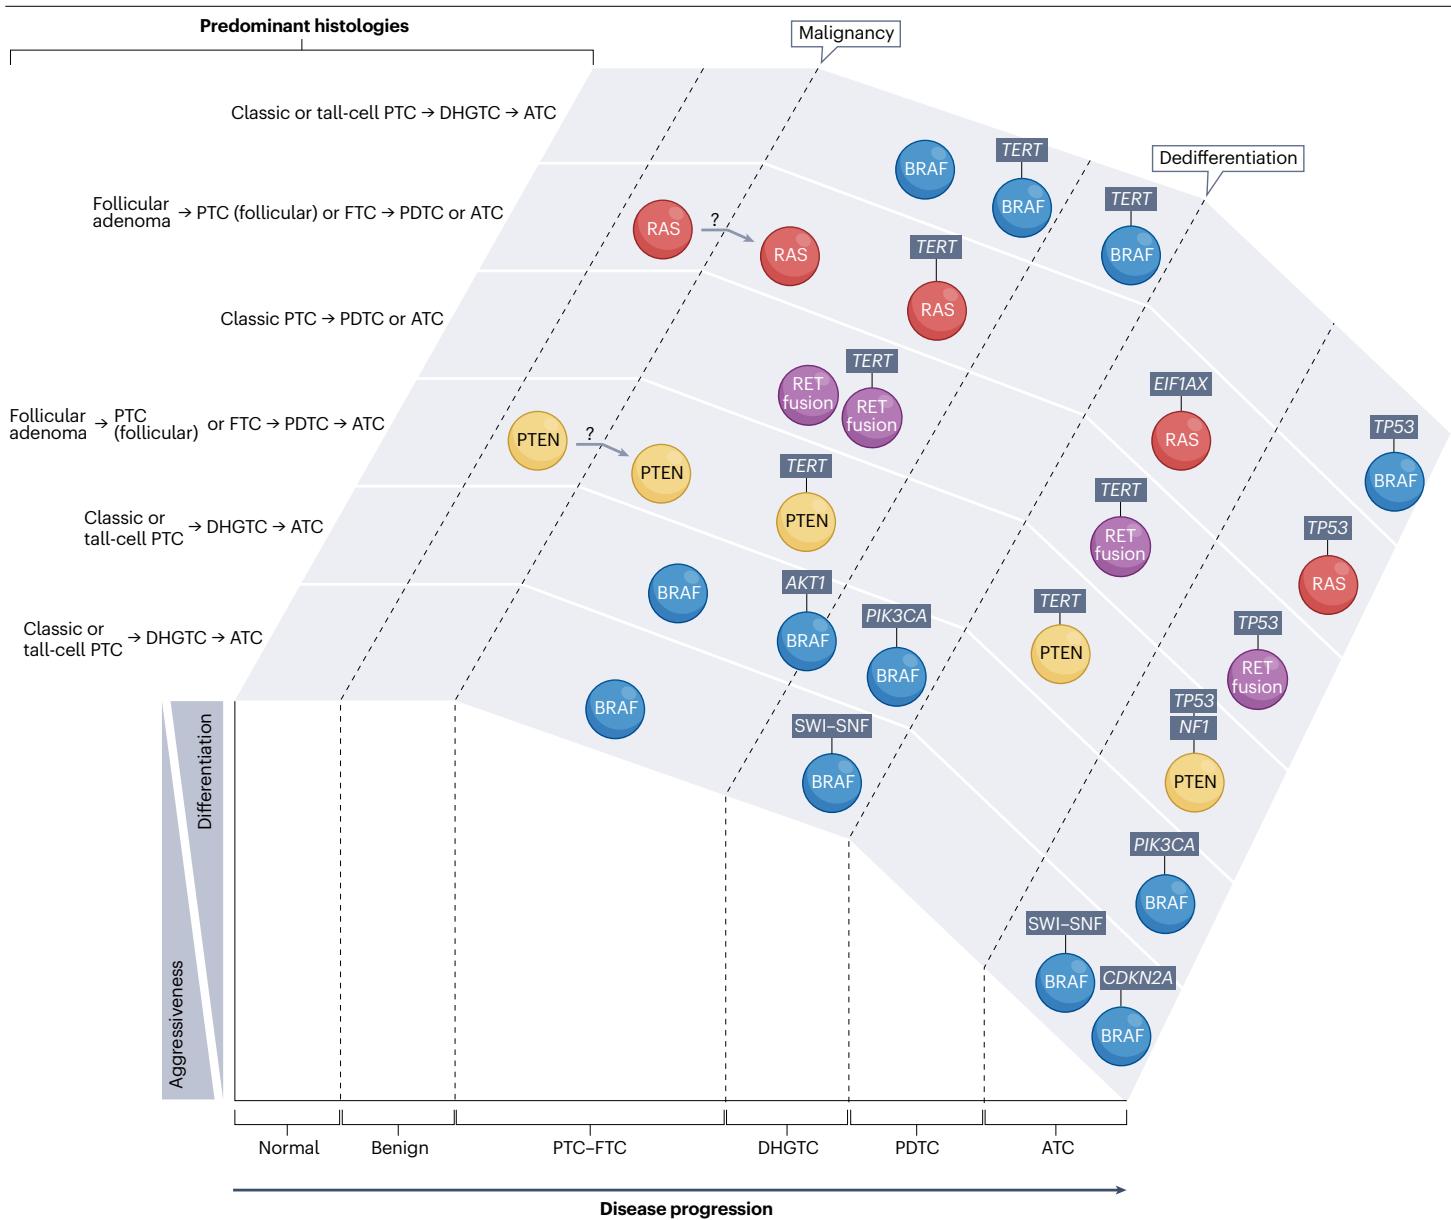
基因组信息用于预后:单个突变不够,组合才有力量
驱动突变本身带有临床含义:BRAF 样 PTC 更易侵袭并倾向区域淋巴结转移,RAS 样 PTC 多有包膜、极少发生淋巴结转移;在晚期病例中,BRAF 驱动者以淋巴道局部扩散为主,RAS 突变者更常经血行产生骨与肺的远处转移。但把单一突变当作预后指标已被证明不足:BRAFV600E 在微小癌中同样高频出现,而 2022 年一项针对低危患者的前瞻性研究显示,BRAFV600E 对 RAI 治疗后复发没有预后价值;RAS 突变也可见于良性滤泡腺瘤。
证据较充分的预后标志
- TERT 启动子突变是公认的不良预后标志,与远处转移、持续病变与疾病特异死亡相关,已进入临床指南。
- BRAFV600E 与 TERT 启动子突变组合可识别复发风险最高的 PTC;RAS 驱动病例合并 TERT 突变同样风险升高。
- PI3K-AKT 通路效应在 BRAF 或 RAS 背景下出现时,与转移播散独立相关,并提示疾病特异死亡率与 ATC 总生存更差。
提示性但证据有限
- RAS 合并 EIF1AXA113splice 在 PDTC 与 ATC 中富集,结合小鼠数据应视为不良预后因素,但因罕见缺乏大队列验证。
- TP53、CDKN2A、SWI-SNF 与 RBM10 突变在 PTC-FTC 中稀少,一旦出现很可能意味着侵袭性行为。
- 约 5–10% 的 PTC-FTC 缺乏明确驱动事件,可能依赖拷贝数改变或表观遗传失调,这类病例的分子分层仍是空白。
RAI 与再分化治疗:把 MAPK 压回去,让肿瘤重新吃碘
甲状腺细胞摄碘依赖 NIS,而 MAPK 激活会压制 SLC5A5 的转录与蛋白转运,这一反向关系正是 RAI 抵抗的核心。BrafV600E 小鼠模型证明,遗传或药理学抑制 MAPK 可部分恢复 NIS 表达与 RAI 摄取,由此衍生出再分化策略:先用 RAF 或 MEK 抑制剂治疗 4 至 6 周,再通过诊断性全身显像评估摄碘恢复,随后给予 131I。该策略目前仍属研究性方案,尚未写入指南,作者建议优先考虑进展缓慢、累计 131I 剂量不超过 500 mCi 的患者。
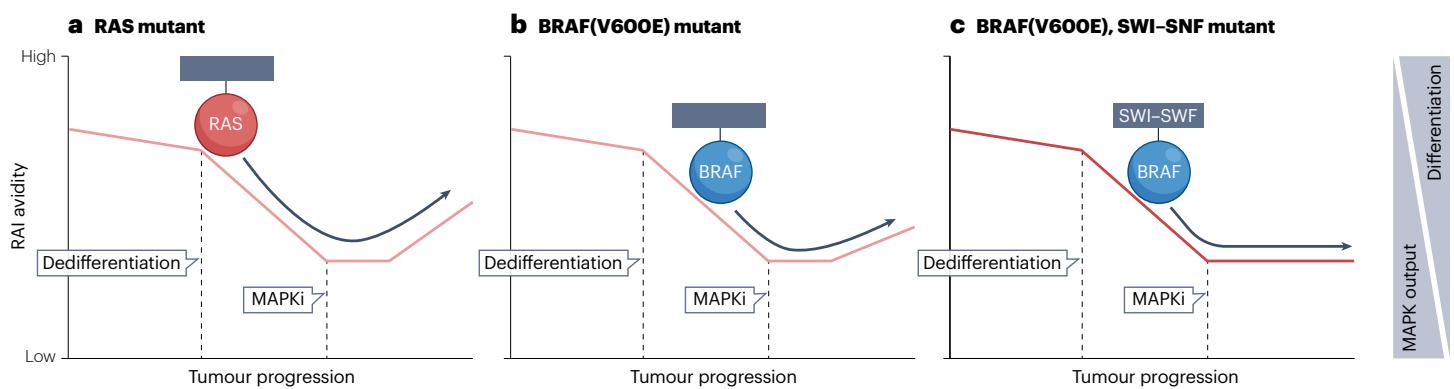
现有数据支持按基因型预判获益:selumetinib 与 trametinib 等 MEK 抑制剂在 RAS 样肿瘤中恢复摄碘的效果更好,BRAF class II 突变(如 BRAFK601E)也有对 dabrafenib 加 trametinib 产生反应的报道;BRAFV600E 肿瘤用 vemurafenib、dabrafenib 单药或联合 MEK 或 HER3 抑制剂后部分病例重新摄碘;RET 与 NTRK 融合病例在使用 selpercatinib 或 larotrectinib 后也观察到 RAI 摄取恢复,儿童患者中尤为明显。但仅凭 BRAF、RAS 或融合状态做决定过于简化:2023 年针对 RAI 异常应答者的回顾研究发现,应答者中 RAS 样病变更富集,而无应答者除 BRAFV600E 外还携带 RBM10 与 SWI-SNF 突变以及 1q 拷贝数增加,提示这些改变可作为基线 RAI 抵抗标志,用于筛选不适合再分化的人群。BRAFV600E 合并 TERT 启动子突变与低 RAI 摄取相关,但其预测价值仍有争议。
可操作突变与靶向治疗:ATC 是最大赢家
| 获批年份 | 药物 | 是否需检测靶点 | 靶点改变 | 适应证 |
|---|---|---|---|---|
| 2013 | Sorafenib | 否 | 多靶点 RTK | 转移性 RAI 难治 PTC、FTC 或 PDTC |
| 2015 | Lenvatinib | 否 | 多靶点 RTK | 转移性或复发性 RAI 难治 PTC 或 FTC |
| 2018 与 2022 | Dabrafenib 加 trametinib | 是 | BRAFV600E | BRAFV600E 突变的 ATC 与 PTC |
| 2018 | Larotrectinib | 是 | NTRK 融合 | NTRK 重排甲状腺癌 |
| 2019 | Entrectinib | 是 | NTRK 融合 | NTRK 重排甲状腺癌 |
| 2020 | Selpercatinib 与 Pralsetinib | 是 | RET 融合 | RET 重排甲状腺癌 |
| 2021 | Cabozantinib | 否 | 多靶点 RTK | 二线治疗转移性 RAI 难治 PTC 或 FTC |
对靶向治疗最敏感的是 BRAF(V600E) 突变的 ATC。ROAR 研究 2022 年更新纳入 36 例 ATC,随访 4 年,客观缓解率 61%,中位无进展生存 6.7 个月,中位总生存 14.5 个月,说明耐药通常在一年内出现;相比之下单药 vemurafenib 在 7 例 ATC 中仅 2 例缓解,差异可能来自 RAF 单靶点与 RAF 加 MEK 双靶点对 MAPK 压制程度的不同。获得性耐药的机制包括继发 RAS 突变以及 NF1、NF2、SWI-SNF 与 PI3K-AKT 效应分子的改变。两条应对策略正在改变 ATC 结局:一是新辅助 dabrafenib 加 trametinib 后手术切除,二是加用免疫检查点抑制剂。ATC 的微环境呈进行性免疫抑制,PD1-PDL1 轴是其逃逸手段,回顾性研究与前瞻性试验均显示在双靶点抑制基础上加检查点抑制剂可延长中位总生存,代价是少数患者出现肝炎、结肠炎与肾炎等免疫相关不良事件;效果最突出的仍是药物治疗后接受原发灶切除的患者,且长期手术并发症很少。
融合驱动的肿瘤则呈现另一番景象。larotrectinib 治疗 NTRK 融合肿瘤时,PTC-FTC 的客观缓解率为 86% 且中位无进展生存与总生存均未达到,而 ATC 仅 29%、中位无进展生存只有 2.2 个月;entrectinib 在 PTC 中缓解率 54%。选择性 RET 抑制剂中,pralsetinib 在 9 例 RET 融合 PTC 中缓解率 89%,selpercatinib 在 17 例 RET 融合 PTC、OCA 或 PDTC 中缓解率 79%,其中 1 例 ATC 获得超过 18 个月的持久缓解;RET 抑制剂的获得性耐药在甲状腺癌中尚不清楚,但肺癌中已见 RET 溶剂前沿突变。值得注意的是,BRAF(V600E) 突变的 PTC 对 RAF 靶向治疗的缓解率明显低于 ATC,随机试验中 dabrafenib 加 trametinib 与 dabrafenib 单药的缓解率为 30% 与 35%,中位无进展生存约 15.1 与 10.7 个月;虽然 lenvatinib 在 PTC 中缓解率更高,但 BRAF 定向治疗的价值在于为后续 RAI 再分化创造窗口。未来方向包括针对 RAS 与 BRAF class II 改变的 pan-RAF 或 RAF 二聚体抑制剂、用于 BRAF 融合的 MEK 抑制剂,以及把 ALK 抑制剂纳入篮子试验。
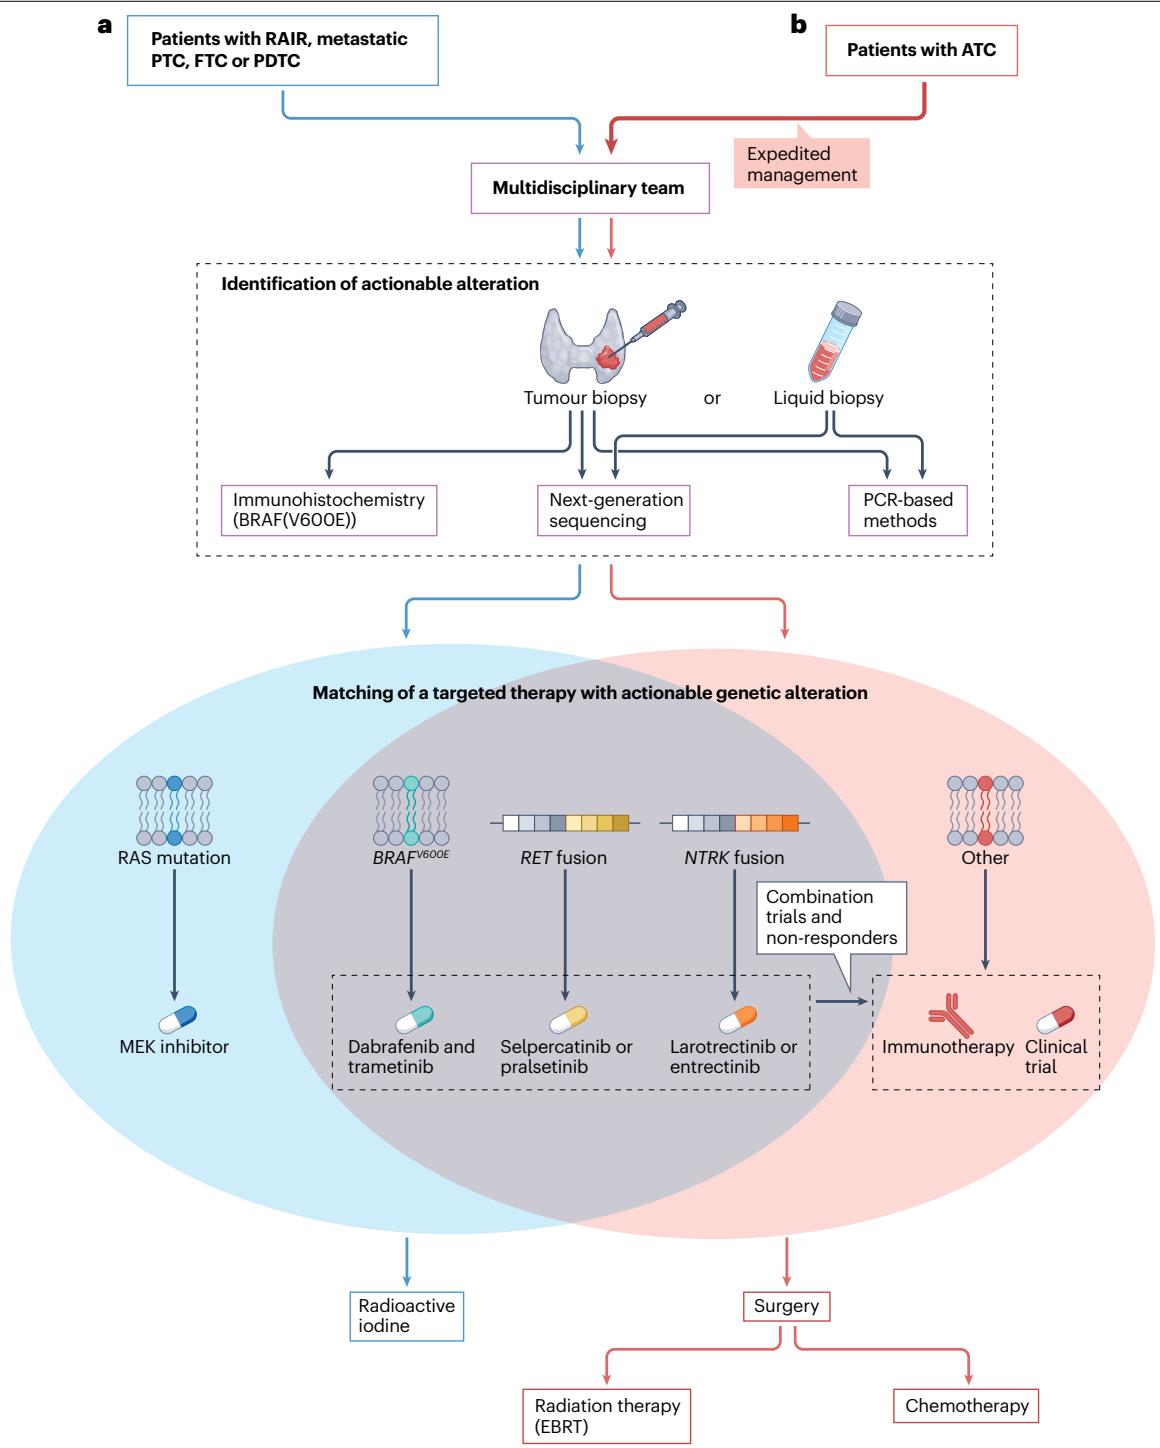
🗣️ 通俗解读
下面用大白话把这篇论文到底在说什么、核心逻辑是什么,跟你捋一遍。
这篇文章到底在说啥?
甲状腺癌大多是被一个开关拨开的:MAPK 这条生长信号通路被单个基因突变永久打开,肿瘤就长出来了;至于它后来变得多凶险,取决于又叠加了哪几个额外的突变。把这些突变查清楚,就能预判病情走向,也能决定用哪种药。
核心逻辑捋一遍
打个比方
把 MAPK 想成油门。BRAF 突变相当于把油门卡死在最大位置,连刹车(负反馈)都踩不动,所以肿瘤长得快、分化差、不摄碘;RAS 突变只是把油门踩得比较深,还能被刹车拉回一点,所以肿瘤相对温和、还保留摄碘能力。SWI-SNF 突变则像把车门焊死,无论怎么调油门都回不到原来的状态。
这些结论是怎么来的?
一边是给大量患者肿瘤做二代测序,把突变频率和病理类型对上号;另一边是在小鼠和经过基因编辑的人甲状腺细胞里把突变一个个装回去,看能否重现同样的肿瘤类型,再用药去阻断。两条线互相印证,才让基因检测从科研走向临床决策。
结论与未解问题
核心机制链条:MAPK 组成性激活是甲状腺癌发生的必要条件,也是分化程度与摄碘能力的总开关;TP53、TERT 启动子、PI3K-AKT、SWI-SNF、EIF1AX 等附加改变决定肿瘤向未分化与转移演化的速度。这条链条同时给出了三个临床抓手:预后分层、再分化治疗的患者筛选,以及靶向药物匹配。
研究层面的挑战
- 约 5–10% 的 PTC-FTC 没有明确驱动事件,拷贝数、转录组与表观遗传层面的决定因素仍不清楚。
- 需要更贴近人体肿瘤复杂性的人源化模型,用于机制研究与药物快速测试。
- 单细胞技术已能描绘演化轨迹,但具体突变如何塑造这些转录状态尚未阐明。
临床层面的挑战
- 风险分层仍需整合多基因信息,而非依赖 BRAF 或 RAS 单点检测。
- 已获批药物的原发与获得性耐药普遍,需要联合策略与新的靶点。
- 分子检测与靶向药物的可及性在不同医疗体系间差异明显,ATC 这类需要数天内出结果的场景尤为突出。
作者认为,随着基因组与生物学知识的持续整合,甲状腺癌的传统治疗、放射性碘与免疫治疗的组合方式都会被重新安排;临床前建模与药物发现管线的加速,会在不远的将来转化为可验证的临床进步。
[精选]参考文献
- Cancer Genome Atlas Research Network. Integrated genomic characterization of papillary thyroid carcinoma. Cell, 159, 676-690 (2014).
- Baloch, Z. W. et al. Overview of the 2022 WHO classification of thyroid neoplasms. Endocrine Pathology, 33, 27-63 (2022).
- Landa, I. et al. Genomic and transcriptomic hallmarks of poorly differentiated and anaplastic thyroid cancers. Journal of Clinical Investigation, 126, 1052-1066 (2016).
- Veschi, V. et al. Recapitulating thyroid cancer histotypes through engineering embryonic stem cells. Nature Communications, 14, 1351 (2023).
- Saqcena, M. et al. SWI/SNF complex mutations promote thyroid tumor progression and insensitivity to redifferentiation therapies. Cancer Discovery, 11, 1158-1175 (2021).
- Boucai, L. et al. Genomic and transcriptomic characteristics of metastatic thyroid cancers with exceptional responses to radioactive iodine therapy. Clinical Cancer Research, 29, 1620-1630 (2023).
- Ho, A. L. et al. Selumetinib-enhanced radioiodine uptake in advanced thyroid cancer. New England Journal of Medicine, 368, 623-632 (2013).
- Subbiah, V. et al. Dabrafenib plus trametinib in patients with BRAF V600E-mutant anaplastic thyroid cancer: updated analysis from the phase II ROAR basket study. Annals of Oncology, 33, 406-415 (2022).
- Wirth, L. J. et al. Efficacy of selpercatinib in RET-altered thyroid cancers. New England Journal of Medicine, 383, 825-835 (2020).
补充说明:以上为原文 237 条参考文献中的精选条目,完整列表详见原文。